Póngase en contacto con Shengtu Bufan Company

Actualizado en agosto de 2026
Los equipos de esterilización son sistemas controlados que aplican un método físico o químico a una carga y un criterio de finalización del proceso definidos. Seleccione el equipo partiendo del criterio de finalización requerido, no de un catálogo de máquinas. Defina el producto o dispositivo, el riesgo de contaminación, el empaque, la base de capacidad de procesamiento, la autoridad competente y las pruebas necesarias para liberar cada ciclo. Solo entonces podrá comparar sistemas de vapor, calor seco, baja temperatura, radiación, autoclave, UHT o pasteurización sin mezclar sectores incompatibles.
Esta guía es una herramienta de decisión independiente de los proveedores. No ofrece un ciclo universal, no sustituye a una autoridad de procesos alimentarios, no traslada instrucciones de atención médica al procesamiento de alimentos ni demuestra que un método incluido sea adecuado para una carga específica. Una vez definidos los datos del proyecto, la página de soluciones de esterilización de Shengtu es el siguiente paso comercial para definir la configuración, la capacidad, los servicios auxiliares y la cotización.
Especificaciones rápidas: defínalas antes de comparar equipos
- Sector, producto o dispositivo, criterio de finalización objetivo y requisito aplicable
- Composición de la carga, geometría del empaque, orientación más desfavorable y base de biocarga inicial
- Método compatible, requisitos de servicios auxiliares, límite aguas abajo y restricciones de la instalación
- Responsable del desarrollo del proceso, plan de validación, monitores de rutina, reglas para desviaciones y conservación de registros
- Protocolo de aceptación, muestras representativas, exclusiones, control de cambios y responsables de aprobación
Qué significa equipo de esterilización en los distintos sectores
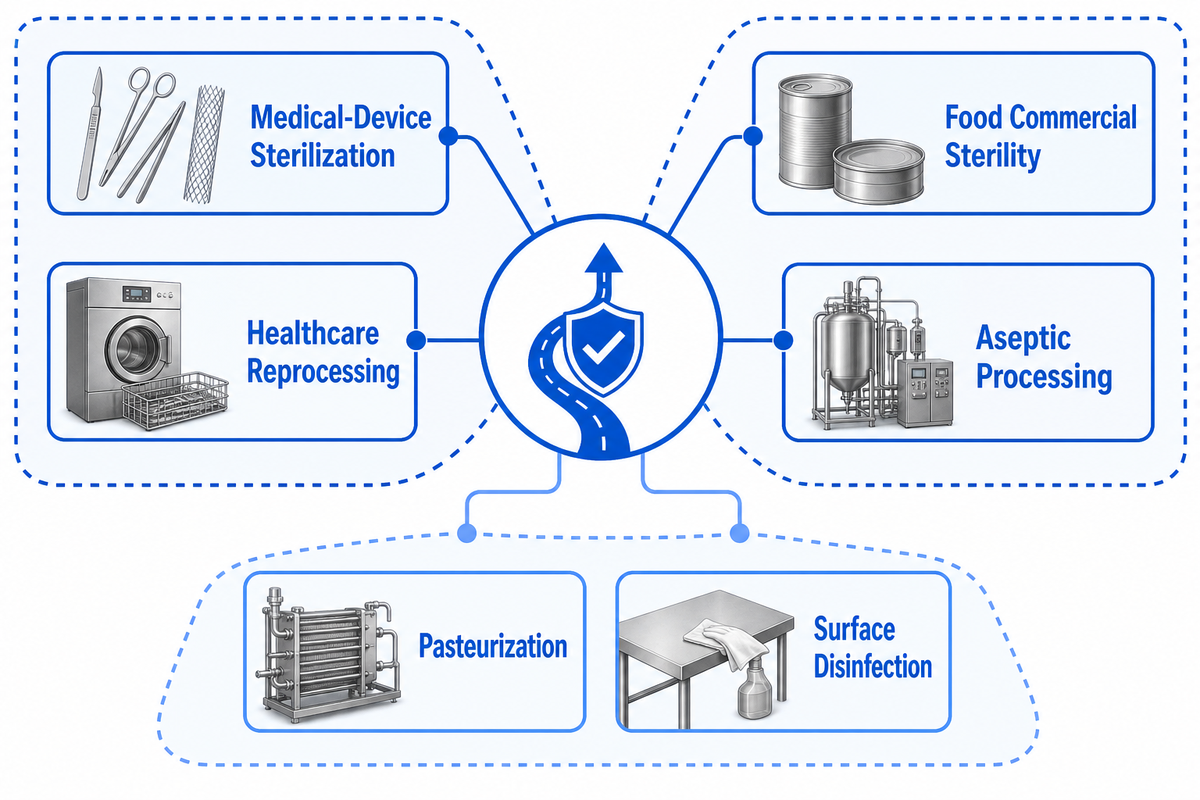
Los equipos de esterilización aplican un método físico o químico controlado a una carga definida, pero el criterio de finalización requerido varía según el sector. Esos datos del proyecto, definidos de antemano, determinan el protocolo de aceptación, el control de cambios y los límites de aprobación. La esterilización de dispositivos médicos, el reprocesamiento en atención médica, la esterilidad comercial de alimentos, el procesamiento aséptico, la pasteurización y la desinfección de superficies se rigen por distintas autoridades, definiciones de carga, pruebas para la liberación y responsabilidades operativas. Que todos usen la palabra «esterilización» no significa que sus procedimientos sean intercambiables.
Empiece por el criterio de finalización. La guía de atención médica de los CDC distingue la esterilización de la desinfección y vincula la elección del método con la compatibilidad del artículo. Una definición del NACMCF alojada por el USDA indica que la pasteurización de alimentos no necesariamente produce esterilidad comercial. La guía de la FDA para alimentos sitúa el producto, el empaque, el proceso y la autoridad calificada dentro de otro sistema de control.
Use cuatro sustantivos en cada resumen del proyecto: carga, criterio de finalización, método y evidencia. «Necesitamos un autoclave» nombra una posible familia de máquinas. «Necesitamos un proceso calificado para este sistema de producto y empaque, con monitoreo y registros de liberación definidos» describe un proyecto que puede resolverse. Si aún hay desacuerdo sobre el criterio de finalización, detenga la comparación de equipos.
Compare las familias de métodos de esterilización antes que los tipos de equipos
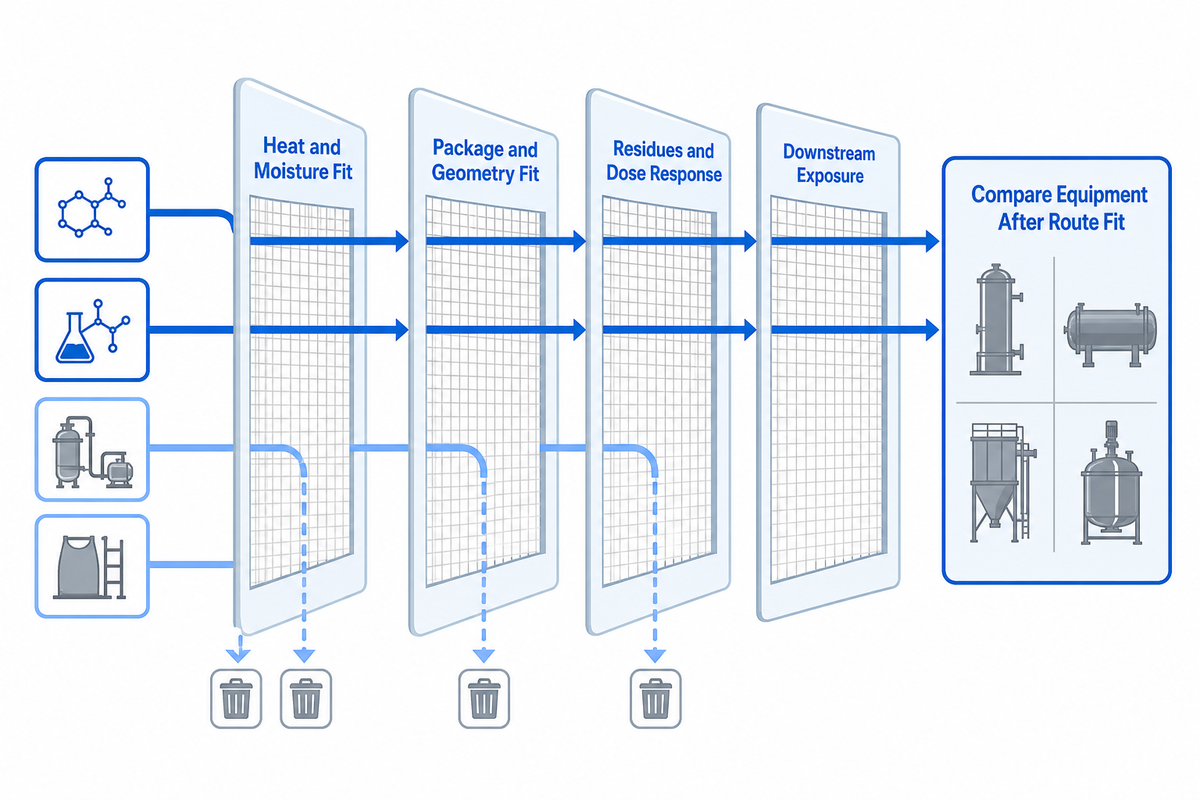
Antes de que compras compare cámaras, transportadores, controles o capacidades, la selección del método debe descartar los agentes incompatibles. La tolerancia al calor y a la humedad, la permeabilidad del empaque, el movimiento del producto, la geometría, los residuos, la respuesta a la dosis y la exposición aguas abajo pueden descartar un método. Use esta tabla como guía de preselección, no como instrucciones operativas ni como afirmación de que todos los métodos alcanzan el mismo criterio de finalización.
| Familia de métodos | Tipo de carga o sector que se debe evaluar | Restricción determinante para la decisión | Pregunta sobre la evidencia | Límite |
|---|---|---|---|---|
| Calor húmedo / vapor | Cargas compatibles con el calor y la humedad | Eliminación de aire, contacto con el vapor, condensado, geometría del empaque y de la carga | ¿Cómo se definirá y monitoreará la ubicación más desfavorable? | Aún se requiere validación específica para el método |
| Calor seco | Materiales sensibles a la humedad y resistentes al calor | Transferencia de calor, uniformidad de exposición y tolerancia de los materiales | ¿Qué ubicación de la carga es la más difícil de llevar al estado calificado? | La etiqueta por sí sola no lo hace sustituto del vapor |
| Óxido de etileno | Ciertas cargas de dispositivos médicos sensibles al calor | Compatibilidad de materiales, empaque, residuos, aireación y emisiones de la instalación | ¿Quién se responsabiliza de verificar los residuos, la aireación, las emisiones y las reglas vigentes? | El alcance médico y el de la instalación deben quedar explícitos |
| Peróxido de hidrógeno vaporizado | Aplicaciones de baja temperatura compatibles con dispositivos | Límites específicos del material, la luz interna, el empaque y el sistema | ¿Las instrucciones del dispositivo y las afirmaciones sobre el método abarcan la configuración real? | Nunca deduzca la compatibilidad solo porque la temperatura sea baja |
| Productos químicos líquidos | Aplicaciones específicas de inmersión o de circuitos de fluidos | Contacto, enjuague, residuos, material y manipulación posterior al proceso | ¿Qué evita la recontaminación después del proceso? | Las afirmaciones dependen del sistema y el uso exactos |
| Radiación gamma | Productos empacados compatibles con la radiación | Mapeo de dosis, densidad, orientación y respuesta del material | ¿Cómo se establecen las ubicaciones de dosis mínima y máxima? | La dosis depende del producto y de la configuración |
| Haz de electrones | Productos compatibles con una geometría de penetración adecuada | Penetración, densidad, presentación en el transportador y distribución de dosis | ¿Puede mantenerse en producción la presentación calificada? | No transfiera un mapa de dosis gamma |
| Autoclave para alimentos | Procesos aplicables de esterilidad comercial para alimentos empacados | Producto, envase, formulación, carga, distribución del calor y enfriamiento | ¿Quién establece el proceso programado para este sistema de producto y empaque? | Los ajustes del proveedor del equipo no constituyen un proceso programado |
| UHT más llenado aséptico | Productos bombeables con un límite definido para el sistema aséptico | Flujo del producto, sistema de retención, equipos aguas abajo, llenadora y esterilización del empaque | ¿Dónde empieza y termina el límite de esterilidad comercial? | Un calentador por sí solo no es una línea aséptica |
| Pasteurización de alimentos | Productos cuyo plan de seguridad y vida útil se basa en la pasteurización | Microorganismo objetivo, propiedades del producto, distribución y condiciones de almacenamiento | ¿Qué criterio de finalización y controles posteriores al proceso se requieren? | No necesariamente produce esterilidad comercial |
El resumen de la FDA sobre dispositivos médicos y la guía de los CDC presentan varios métodos médicos, mientras que la revisión académica interdisciplinaria explica por qué un solo método terminal no es universal. Para una preselección exclusivamente alimentaria, use la guía de decisión sobre métodos de esterilización antes de pedir un modelo.
Cómo funcionan los equipos de esterilización por vapor
Los equipos de vapor funcionan cuando el vapor saturado llega a las ubicaciones definidas de la carga después de eliminar el aire y el proceso validado se mantiene dentro de los límites establecidos. Una vez preseleccionado el método, el vapor exige examinar con más detalle el contacto en toda la carga. La temperatura de la cámara por sí sola no demuestra que haya contacto en una configuración porosa, empacada, con luces internas, apilada o densamente cargada. El patrón de carga, el drenaje, el empaque, el condensado, la calidad del vapor y la ubicación de los sensores siguen formando parte del proceso.
La información pública sobre ISO 17665:2024 abarca el desarrollo, la validación y el control rutinario de procesos de esterilización por calor húmedo para dispositivos médicos. Ese alcance es útil precisamente porque es acotado: no autoriza un programa de autoclave para alimentos ni revela requisitos que solo figuran en la norma de pago. En el procesamiento de alimentos, la versión vigente de 21 CFR Part 113 asigna los procesos programados cubiertos a personas calificadas con conocimientos especializados en procesamiento térmico.
Escenario sintetizado a partir de fuentes públicas: una planta recibe dos propuestas para un recipiente de vapor. La propuesta A indica el volumen de la cámara y un controlador. La propuesta B también pregunta por el envase, el llenado, el patrón de carga, el estudio de la ubicación fría, los criterios de venteo, los servicios auxiliares, el enfriamiento, los sensores y la coordinación con la autoridad de procesos. La propuesta B no garantiza automáticamente el cumplimiento, pero deja claro qué evidencia se necesita para una evaluación significativa.
Consulte la página de equipos de autoclave y retorta solo después de distinguir el calor húmedo en atención médica del procesamiento de alimentos en autoclave. Para proyectos alimentarios por lotes, la hoja de cálculo de capacidad por lote para autoclaves ayuda a definir la base de carga sin dar a entender que la capacidad determina un proceso válido.
Los métodos de baja temperatura cambian el calor por otras restricciones
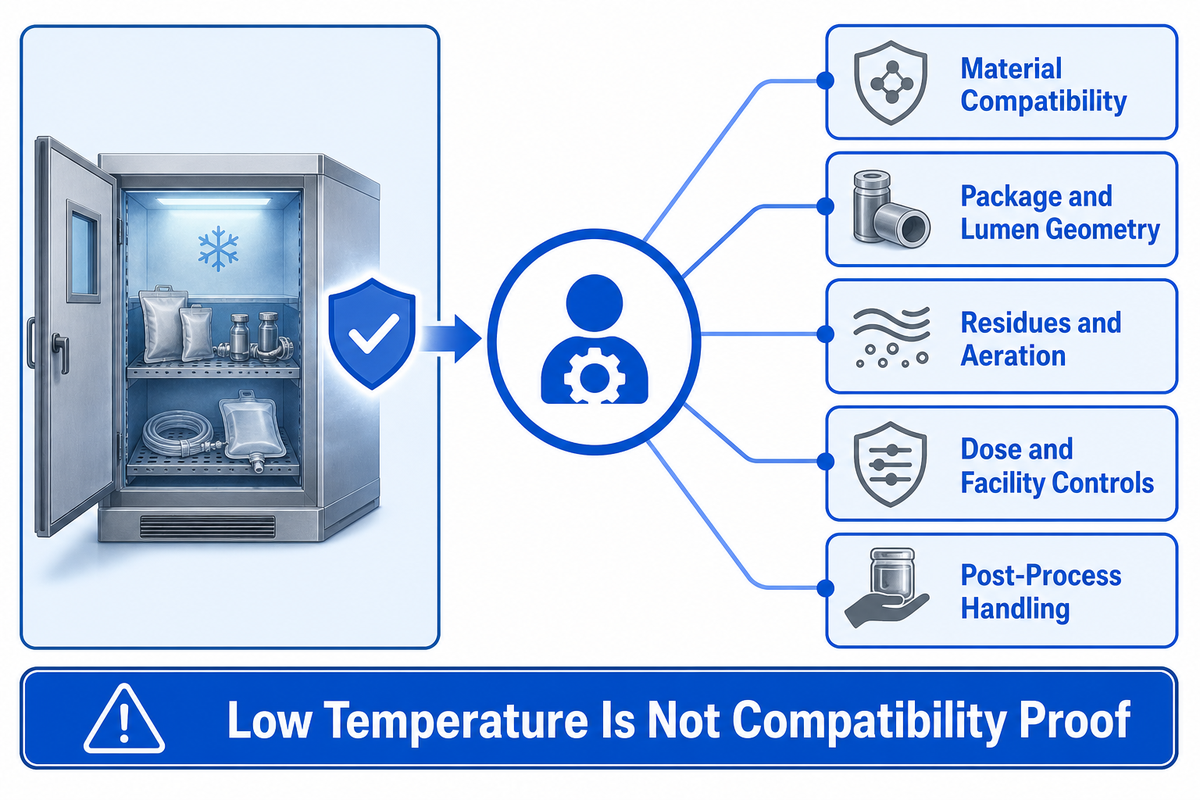
La esterilización a baja temperatura protege ciertas cargas sensibles al calor al cambiar el agente, pero introduce nuevas restricciones en lugar de eliminar los riesgos del proceso. La misma lógica se aplica a otros agentes. La compatibilidad de materiales, la permeabilidad del empaque, la geometría de las luces internas, los residuos, la aireación, la distribución de dosis, los controles de seguridad laboral, las emisiones de la instalación y la manipulación posterior al proceso varían según el método. Por tanto, una temperatura baja en la cámara no certifica la compatibilidad.
Para dispositivos médicos, las instrucciones del dispositivo, las afirmaciones del esterilizador, el sistema de empaque y las normas aplicables deben coincidir con la configuración real. El análisis de riesgos de AAMI relaciona las variaciones en material, masa, forma, volumen, empaque, instrucciones, factores humanos y validación con los riesgos del reprocesamiento. Como señaló Atila Nozari en el artículo de AAMI:
«La variabilidad está asociada con un mayor riesgo». Atila Nozari, citado por AAMI
El óxido de etileno también establece límites para la instalación. La página del historial normativo de la EPA enumera una norma definitiva sobre contaminantes atmosféricos de abril de 2024 y una propuesta de reconsideración de marzo de 2026 para instalaciones comerciales de esterilización. Por ello, en las compras se debe asignar a alguien la responsabilidad de confirmar el estado actual de las normas, el alcance para la instalación, los controles de emisiones, la evidencia sobre residuos y aireación, y las posibles consecuencias para la presentación del dispositivo, en lugar de tratar el óxido de etileno como una compra limitada a la cámara.
Las etiquetas médicas y de laboratorio también requieren definir los límites del método
Los catálogos de equipos médicos usan términos que se superponen y pueden ocultar diferencias entre las afirmaciones. Un esterilizador de instrumental, un esterilizador automático, un horno de aire caliente, una cámara de laboratorio y una tecnología de esterilización a baja temperatura no comparten un mismo uso validado solo por aparecer bajo la categoría «productos de esterilización». Un laboratorio, un consultorio dental, un departamento hospitalario de procesamiento estéril y un fabricante de dispositivos también pueden regirse por distintos procedimientos. La esterilización correcta de instrumental médico empieza por las instrucciones del dispositivo, las políticas de atención médica aplicables, los requisitos de control de infecciones y los dispositivos específicos utilizados.
En el caso del instrumental quirúrgico y otros dispositivos médicos, distinga el proceso de esterilización de la limpieza, desinfección, inspección, empaque, almacenamiento y distribución. Los profesionales médicos pueden usar un ciclo automático o una etapa de carga manual, pero la automatización no demuestra que la esterilización sea eficaz. Cada método elegido debe esterilizar los dispositivos médicos dentro del alcance autorizado o aprobado, y la evidencia debe contemplar el accesorio real, la configuración de la cámara, los ciclos de prevacío cuando correspondan y las comprobaciones de rutina. Los filtros, los comandos de presurización y las señales de ciclo completo son solo elementos del sistema.
Los nombres de los métodos requieren la misma precisión. El gas de óxido de etileno, el peróxido de hidrógeno, el ácido peracético, el aire caliente, la luz UV y el ozono no son métodos de esterilización intercambiables. Algunas tecnologías pueden usarse en aplicaciones de superficies, salas, agua, dispositivos o procesos con afirmaciones específicas para cada producto; otras pueden actuar sobre microorganismos en superficies bajo una afirmación de sanitización o desinfección. Los sistemas de vapor quizá deban eliminar el aire de la trayectoria definida de la carga, pero esa función por sí sola no constituye una prueba. No afirme que un método «destruye todos los microorganismos» sin definir una prueba, una carga, un criterio de finalización y un alcance. La letalidad requerida, los límites de residuos y la eficacia deben demostrarse para el proyecto, no deducirse de una etiqueta general.
Esta terminología también afecta las decisiones comerciales. Las propuestas con dos métodos pueden mejorar la contingencia o generar dos cargas de validación. Las afirmaciones sobre la cadena de suministro pueden referirse a consumibles, empaque, servicio o capacidad contratada, en lugar de la producción de la máquina. Por ello, la productividad debe medirse según las hipótesis sobre carga, cambio de formato, monitoreo, revisión, liberación y reprocesamiento, no solo por la duración de un ciclo automático. Esa distinción protege las decisiones sobre pacientes y operadores, y mantiene las afirmaciones sobre transmisión de patógenos dentro de los límites de la evidencia revisada.
Criterios de finalización en alimentos: ¿autoclave, UHT o pasteurización?
Los equipos para alimentos deben coincidir con el criterio de finalización previsto y con el sistema completo de producto y empaque. Esta necesidad de definir los límites del método también se aplica a la carga, el monitoreo y la liberación de alimentos. El procesamiento en autoclave trata los empaques sellados correspondientes; el procesamiento UHT pertenece a un sistema de flujo que puede extenderse hasta el llenado aséptico y el empaque; la pasteurización busca una reducción definida de peligros bajo condiciones de distribución y almacenamiento especificadas. Estos métodos no comparten un programa universal solo porque todos apliquen calor.
Para los alimentos enlatados de baja acidez cubiertos en Estados Unidos, la norma 21 CFR 113.83 asigna el proceso programado a personas calificadas con conocimientos expertos en procesamiento térmico y con instalaciones adecuadas. La guía de inspección de la FDA para alimentos enlatados de baja acidez explica por qué: los factores críticos pueden variar según la formulación, la viscosidad, el tamaño de las partículas, el llenado, el espacio de cabeza, la orientación del envase, el enfriamiento, el tiempo de subida de temperatura del autoclave y el sistema de procesamiento. El proveedor no puede sustituir a esa autoridad con una receta predeterminada.
En un proyecto aséptico, la guía de referencia para investigadores de 2005 de la FDA indica que la autoridad de procesos debe establecer un proceso que garantice la esterilidad comercial no solo del producto, sino también del sistema de esterilización del producto y de todos los equipos aguas abajo, incluidas la llenadora, los equipos de empaque y el material de empaque. También indica que la guía no obliga a la FDA. Considérela como contexto para el diseño del sistema y verifique los requisitos vigentes con 21 CFR Part 113 y la autoridad calificada del proyecto. Por ello, quienes comparen un esterilizador UHT también deben definir el límite de la línea UHT y de llenado aséptico.
Escenario sintetizado a partir de fuentes públicas: un equipo de bebidas pregunta si «lo mejor» es una pasteurizadora, un autoclave o una línea UHT. La primera revisión revela que aún no se han definido el objetivo de vida útil, el estado del empaque durante el tratamiento, el comportamiento del producto en flujo, las condiciones de almacenamiento y la categoría normativa. Resuelva esas dudas sobre el criterio de finalización antes de comparar intercambiadores de calor, canastillas, transportadores o llenadoras. Una pasteurizadora de placas puede ser adecuada para un método definido; no es la respuesta predeterminada para todos los proyectos de bebidas.
El triángulo de tres ejes: carga, método y evidencia
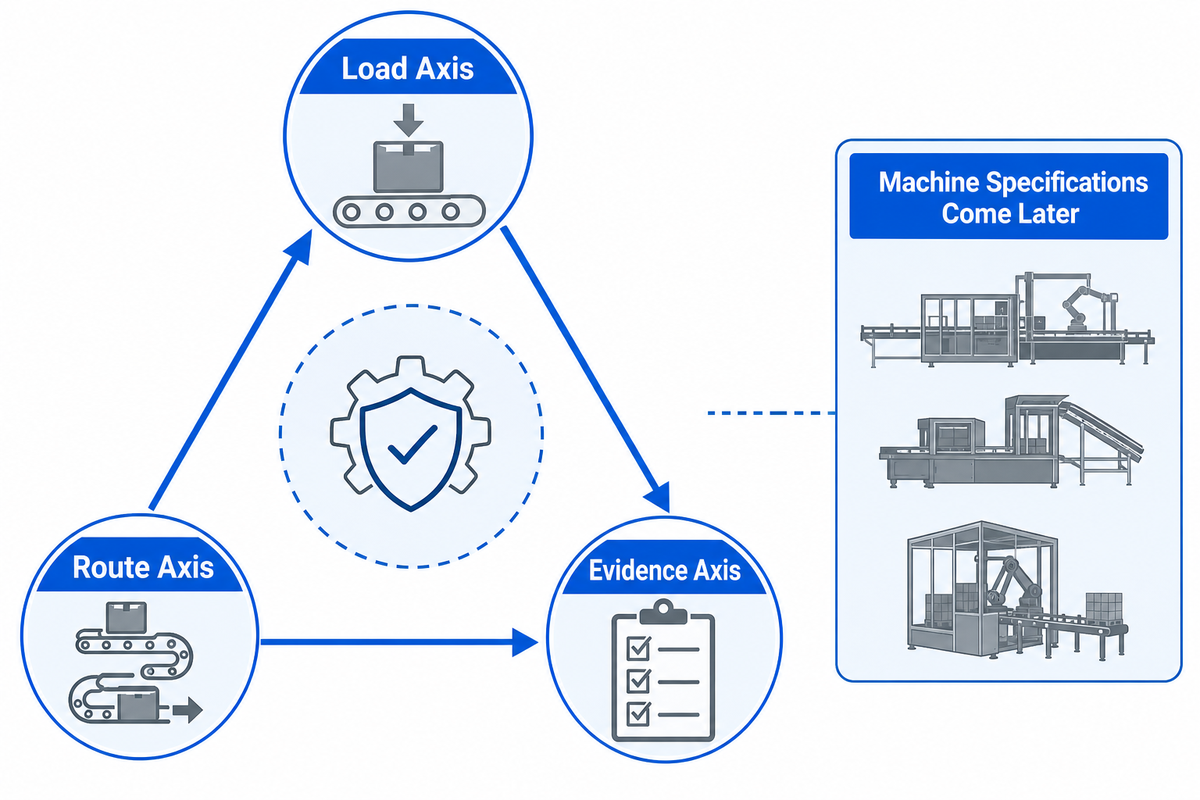
Definición: El triángulo de tres ejes —carga, método y evidencia— evalúa primero la carga, después el método compatible y, por último, las pruebas necesarias para liberar la producción. Seleccione en ese orden: carga, método compatible y plan de evidencia, antes de comparar las especificaciones de las máquinas. Así evita que las especificaciones de los equipos se conviertan en el supuesto inicial y ofrece a ingeniería, calidad, operaciones y compras un orden común para resolver las incógnitas antes de iniciar la comparación comercial.
- Eje de carga — Defina la identidad del producto o dispositivo, los materiales, la formulación, la geometría, la masa, el empaque, la orientación, las condiciones iniciales, el peor caso y las variantes. Para alimentos, agregue factores como viscosidad, tamaño de partículas, llenado, espacio de cabeza, estado inicial y enfriamiento cuando corresponda.
- Eje del método — Descarte los agentes que la carga o el empaque no puedan tolerar. Luego defina los límites del sistema: solo la cámara, la preparación aguas arriba, la llenadora aguas abajo, los servicios auxiliares, los controles de emisiones, la manipulación posterior al proceso o el almacenamiento.
- Eje de evidencia — Indique la autoridad, el responsable del desarrollo, el método de validación, los monitores de rutina, los criterios de aceptación, el registro de liberación, la respuesta ante desviaciones, el motivo para recalificar y el responsable del control de cambios.
El orden importa. Si los compradores empiezan por el método, pueden forzar el producto a un método conocido. Si empiezan por la evidencia, pero no pueden describir la carga, el protocolo no tendrá un peor caso definido. Si empiezan por la producción de la máquina, los oferentes pueden cotizar patrones de carga y límites de aceptación distintos. Completar el triángulo plantea el mismo problema a todos los oferentes.
Escenario sintetizado a partir de fuentes públicas: un proyecto con bolsas parece requerir un autoclave. El eje de carga revela varios tamaños y orientaciones de bolsas; el eje del método plantea dudas sobre el enfriamiento y la presión del empaque; el eje de evidencia muestra que aún no se ha asignado una autoridad de procesos ni un empaque representativo para el peor caso. Compras aún puede solicitar información presupuestaria, pero sería prematuro prometer un rendimiento firme. La verificación de compatibilidad del formato de empaque y la lista de comprobación de preparación de servicios auxiliares ayudan a identificar esos datos sin sustituir la validación.
Mapa de cuellos de botella ocultos
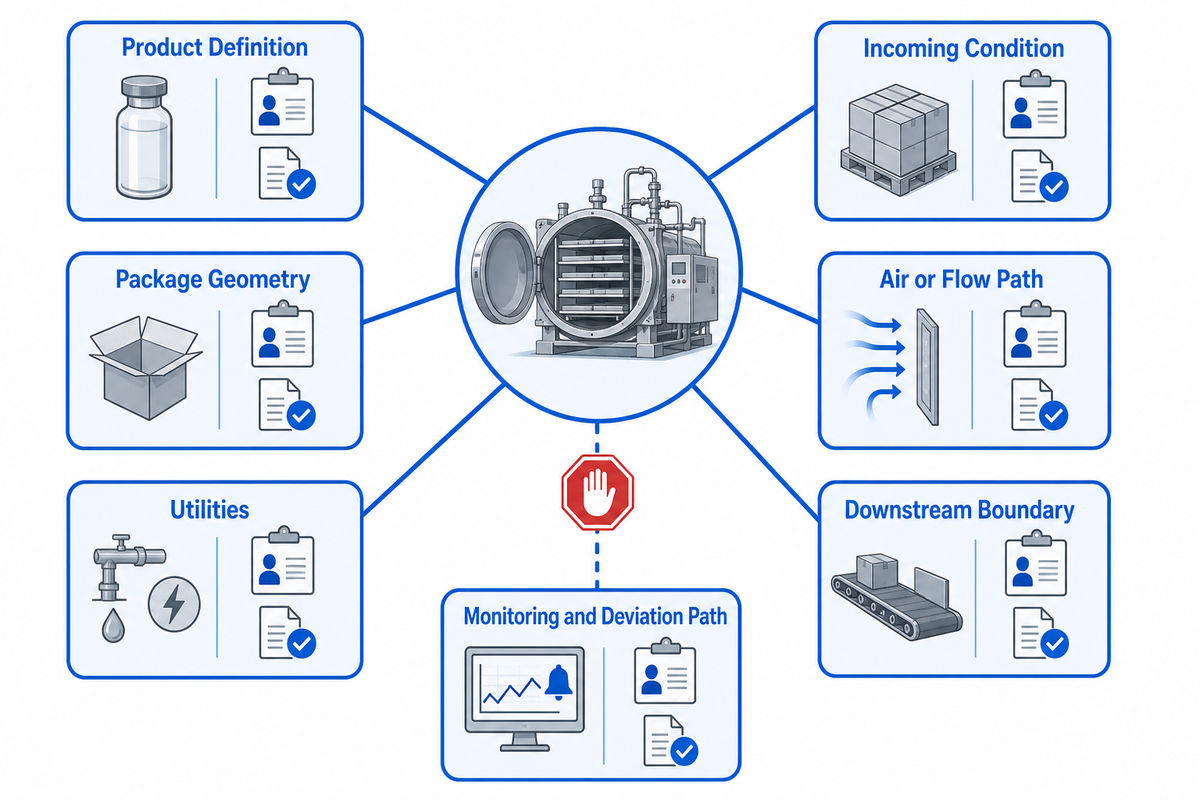
Los proyectos de esterilización suelen fallar fuera del recipiente o de la sección de calentamiento. El cuello de botella oculto es la primera condición no controlada que impide mantener la validez del agente previsto, la presentación de la carga, los límites aguas abajo o la cadena de evidencia. Identificarlo antes de la cotización revela tareas que el volumen nominal de la cámara, la capacidad de temperatura o la capacidad de procesamiento nominal no muestran.
| Tipo de cuello de botella | Falla que ingresa al proceso | Responsable que se debe asignar | Evidencia necesaria para resolverla | Condición para detenerse |
|---|---|---|---|---|
| Definición del producto | La fórmula, el material, la geometría o la variante están cambiando | Ingeniería de producto o especialista en tecnología de alimentos | Especificación controlada y matriz de variantes | No se puede definir la carga más desfavorable |
| Condición inicial | Se desconoce la contaminación, limpieza o estado inicial | Calidad y operaciones aguas arriba | Base de muestreo y límites de entrada | No se pueden mantener las hipótesis de desarrollo |
| Geometría del empaque | El contacto con el agente o la transferencia de calor cambia según el empaque y su orientación | Empaque y autoridad de procesos | Empaque, orientación y esquema de carga aprobados | Se pide al proveedor que adivine cómo se presentará la carga |
| Trayectoria del aire o del flujo | Aire atrapado, flujo bloqueado o trayectoria de permanencia inestable | Ingeniería de procesos | Estudio de distribución y patrón de carga definido | La lectura de la cámara se toma como evidencia de la carga |
| Servicios auxiliares | La calidad o capacidad del suministro cambia el comportamiento del proceso | Instalaciones y proveedor | Requisitos medidos de servicios auxiliares y prueba de interfaces | La base del sitio se limita a un valor nominal |
| Límite aguas abajo | La llenadora, el empaque o la manipulación pueden volver a introducir riesgos | Integrador de línea y calidad | Diagrama de límites y protocolo de interfaces | La afirmación de procesamiento aséptico termina en el calentador |
| Cadena de monitoreo | Falta un sensor, registrador, referencia de tiempo o vínculo de identidad | Controles y calidad | Prueba trazable, mapa de datos y revisión de registros | La liberación depende de una pantalla sin verificar |
| Procedimiento para desviaciones | Un ciclo anormal no tiene reglas de retención, revisión o disposición | Calidad y autoridad de procesos | Flujo de trabajo aprobado para desviaciones y caso de prueba | La confirmación de una alarma sustituye la disposición |
| Control de cambios | La carga, el software, los servicios auxiliares, el empaque o la receta cambian sin aviso | Responsable del sistema y calidad | Matriz de cambios con criterios para una nueva revisión | No se puede justificar el estado calificado |
El mapa distingue el suministro de equipos de la responsabilidad sobre el proceso, sin dejar vacíos entre ambos. En la práctica, el oferente debe marcar cada punto como «lo proporciona el proveedor», «lo proporciona el comprador», «lo proporciona la autoridad de procesos», «requiere validación conjunta» o «desconocido». Un dato desconocido no es automáticamente motivo para rechazar el proyecto; sí es motivo para evitar una promesa firme de aceptación hasta asignar al responsable y definir la evidencia para el diseño, la puesta en marcha, la validación, la operación de rutina y el control de cambios.
La validación, el monitoreo de rutina y los registros son tareas distintas
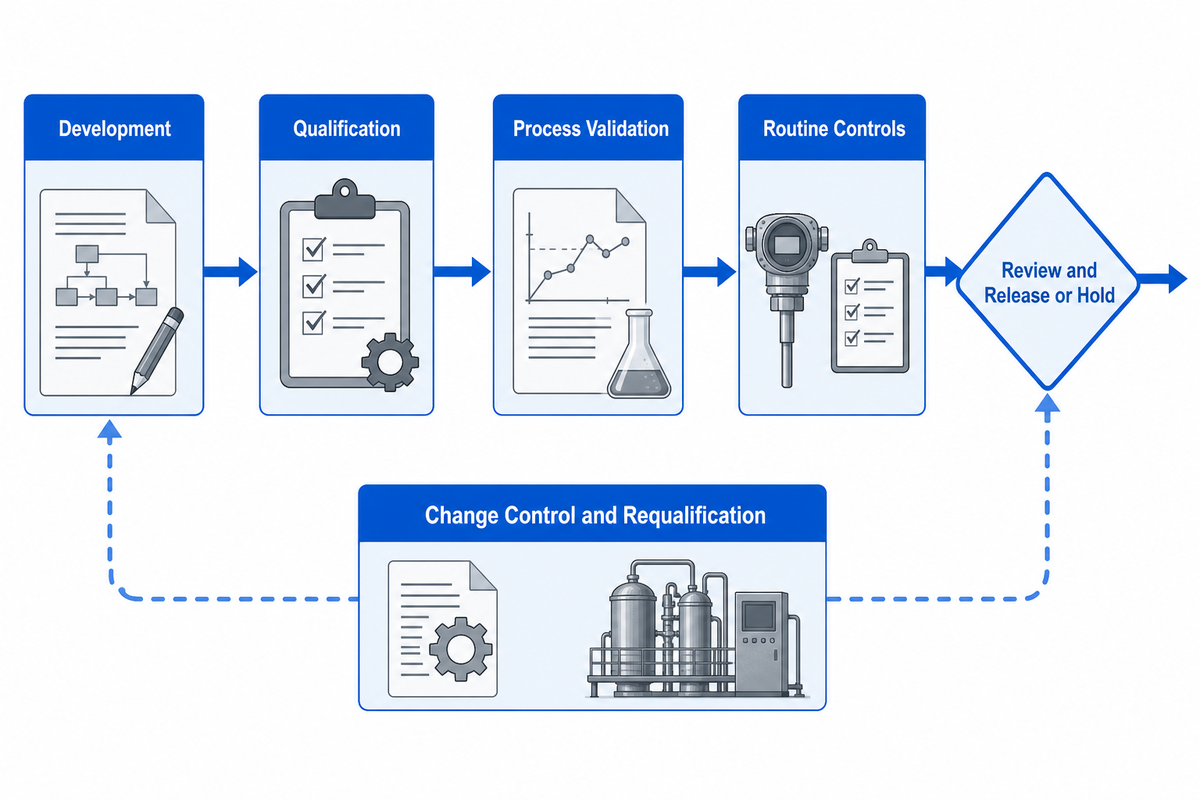
La validación establece que un proceso definido puede lograr el resultado previsto para una carga y un sistema determinados; el monitoreo de rutina muestra si cada ciclo de producción se mantuvo dentro de las condiciones aprobadas. Los registros vinculan la identidad del producto, el estado del equipo, las variables medidas, las alarmas, las acciones del operador, las desviaciones, la revisión y la liberación. Ninguna de estas tareas se sustituye con una señal de ciclo completo.
Los planes prácticos de evidencia tienen varias etapas. El desarrollo define el método y las variables críticas. La calificación establece la capacidad del equipo y del sistema. La validación del proceso se realiza con el producto, el empaque, la carga y el desafío aprobados. Los controles de rutina registran el ciclo. Las reglas de revisión determinan la liberación o retención. El control de cambios evalúa si una modificación afecta el estado calificado. La recalificación se activa conforme a la lógica aprobada de riesgo y cambios, no según un calendario improvisado y copiado de otro sector.
El texto vigente del eCFR muestra por qué es importante consultar directamente las fuentes. Para los equipos cubiertos por Part 113, se verifica la exactitud del dispositivo indicador de temperatura al instalarlo y, como mínimo, una vez al año, comparándolo con un dispositivo de referencia trazable. Para la mayoría de los registros conforme a 21 CFR 113.100, la conservación mínima es de un año en la planta y dos años adicionales en la planta o en otro lugar de acceso razonable. Son ejemplos del ámbito alimentario, no reglas universales de conservación.
Una revisión de 2016, indexada en PubMed, sobre cargas de atención médica con fallas atribuye las fallas a más factores que el mal funcionamiento del esterilizador: también menciona la calidad del vapor, la selección del ciclo incorrecto y los errores de empaque o carga. Una revisión académica de 2026 sobre esterilización por vapor confirma ese panorama más amplio de fallas, que incluye empaque o carga inadecuados, fallas del equipo, problemas con la calidad del vapor y errores de ciclo en el procesamiento de instrumental quirúrgico oftálmico. Esa clasificación de fallas resulta útil en las conversaciones sobre compras, pero debe conservarse el contexto de atención médica. Sirve para investigar las causas del sistema; no establece un programa para alimentos.
Práctica de revisión: Pida a un oferente que demuestre cómo pasa un ciclo representativo de la selección de la receta al registro de identidad, los datos de los sensores, la gestión de alarmas, el estado de retención, la revisión y la liberación autorizada. Luego, introduzca una desviación controlada durante la aceptación. Un sistema que solo registra ciclos exitosos oculta la evidencia necesaria cuando un ciclo no se desarrolla según lo previsto.
6 fallas de selección y vacíos de responsabilidad
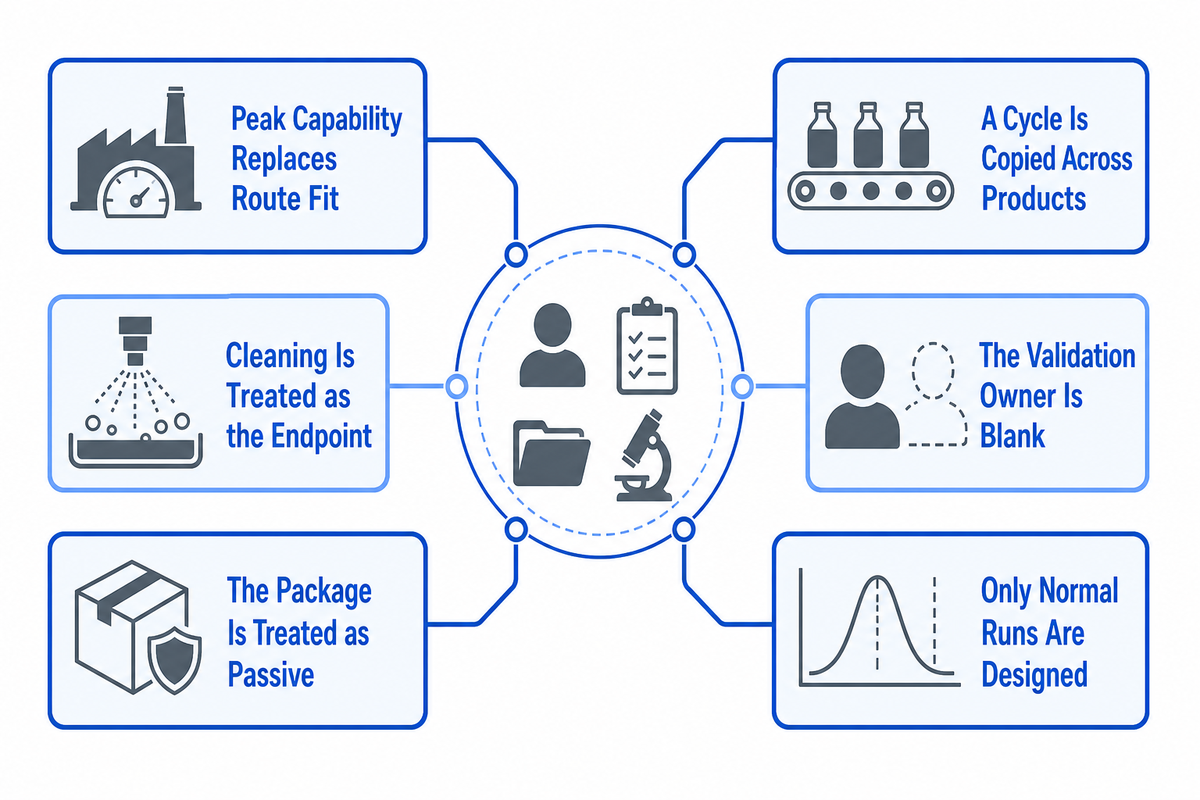
La selección de equipos falla cuando una especificación impecable no asigna a nadie la responsabilidad sobre los límites del proceso. Los errores recurrentes son elegir según la temperatura máxima, tratar la limpieza como esterilización, ignorar la geometría del empaque y de la carga, copiar un ciclo de un sector a otro, no definir quién es responsable de la validación y omitir los registros de desviaciones o control de cambios. Cada error persiste hasta que se asigna un responsable y se especifican las evidencias necesarias.
- Se prioriza la capacidad máxima sobre la compatibilidad con la ruta. Un valor máximo dice poco sobre el contacto con el agente, la compatibilidad con la carga, la distribución o las evidencias.
- Se considera que la limpieza es el criterio de finalización. La limpieza, la desinfección, la pasteurización, la esterilización y la esterilidad comercial resuelven problemas distintos. El límite del sistema CIP se encuentra antes de muchos procesos, pero no constituye automáticamente una afirmación de esterilización.
- Se trata el empaque como un recipiente pasivo. La permeabilidad, el sellado, la orientación, el llenado, el espacio de cabeza, la densidad y la manipulación posterior al proceso pueden modificarlo.
- Se copia un ciclo de otro producto o sector. Los valores conocidos se vuelven peligrosos cuando cambian la carga, la autoridad, la ruta o el criterio de liberación.
- No se asigna a nadie la responsabilidad de la validación. La puesta en marcha a cargo del proveedor, el trabajo de la autoridad de proceso, la validación y la aceptación del comprador deben diferenciarse y coordinarse.
- Solo se diseñan las operaciones normales. Las alarmas, la retención, las desviaciones, la disposición del producto, la conservación de datos, las revisiones de recetas y el control de cambios necesitan un procedimiento acordado.
Avance a la comparación de cotizaciones cuando
- Se hayan acordado el criterio de finalización y el alcance
- Se cuente con cargas representativas y casos más desfavorables
- Se hayan documentado las restricciones de la ruta y los servicios auxiliares
- Se hayan asignado responsables de validación, liberación y cambios
Mantenga la cotización condicionada cuando
- El producto o el empaque aún estén cambiando
- La autoridad o el criterio de finalización requerido aún no estén definidos
- El licitante tenga que definir el patrón de carga
- La aceptación se reduzca a «la máquina funciona»
Señales regulatorias de 2026: alcance antes que expectativas del mercado
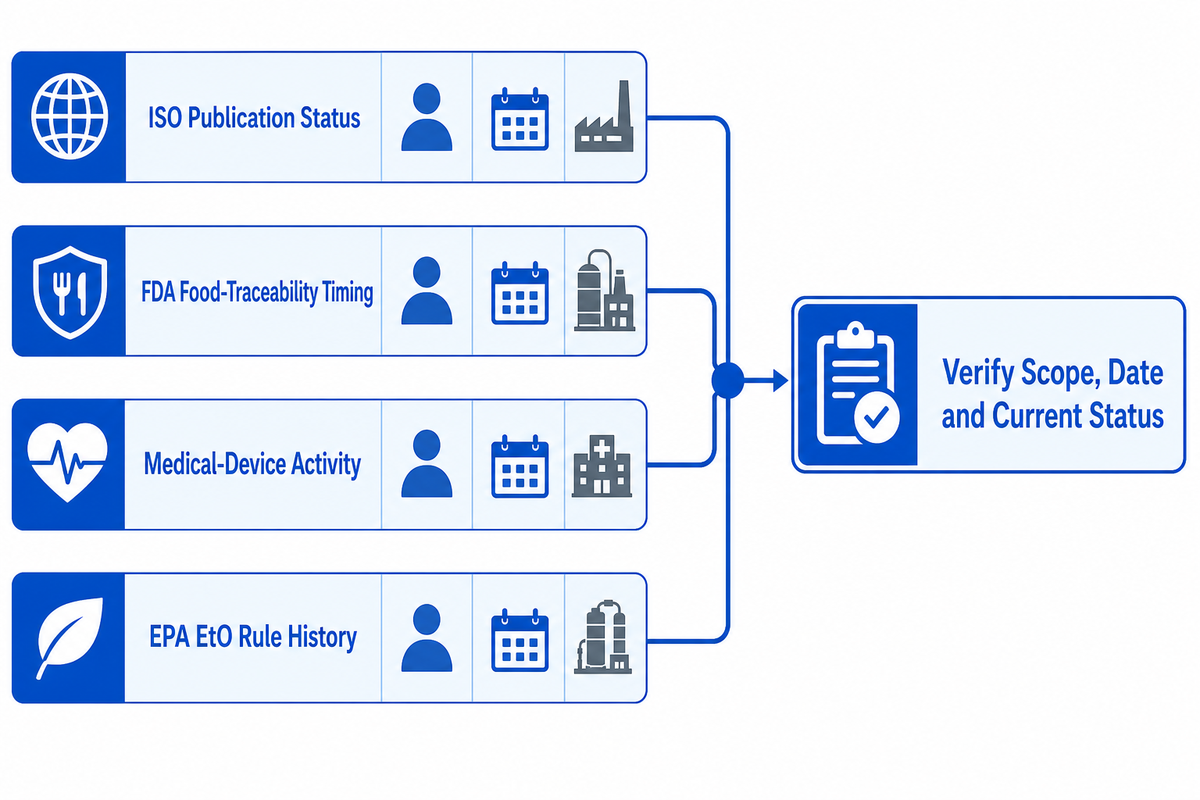
La señal útil de 2026 no es un pronóstico universal de crecimiento. Esa falla de aceptación es relevante cuando las señales regulatorias se reducen a una historia sobre la compra de maquinaria. Lo importante es dar seguimiento a los cambios específicos de cada sector sin convertirlos en una tendencia de compra aplicable a todos. El estado de publicación de ISO, los plazos de la FDA sobre trazabilidad de alimentos, la actividad relacionada con dispositivos médicos y los antecedentes de las normas de la EPA sobre EtO afectan a distintos responsables y decisiones. La lección común es verificar el alcance, la fecha y el estado actual.
ISO señala ISO 17665:2024 como la norma vigente para procesos de calor húmedo en dispositivos médicos e indica que los documentos anteriores, divididos en partes, están retirados. La página de la FDA sobre trazabilidad de alimentos exige registros adicionales a quienes manipulan alimentos incluidos en la Lista de Trazabilidad de Alimentos; también señala que el Congreso ordenó a la FDA no hacer cumplir la norma antes del 20 de julio de 2028. Esto no significa que todos los compradores de equipos de esterilización necesiten los mismos registros o equipos.
La página de la EPA sobre EtO muestra cambios aún más visibles: una norma definitiva de 2024 y una propuesta de reconsideración de 2026. Considere la página como un punto de verificación del estado actual, no como una conclusión jurídica inalterable. El expediente de compra debe indicar qué fuente se consultó, en qué fecha, para qué planta y alcance de producto, y quién debe volver a consultarla antes de congelar el diseño o iniciar operaciones.
Como las fuentes independientes no respaldaban una tasa de crecimiento anual compuesta (CAGR) del mercado de equipos de esterilización que pudiera sostenerse con evidencia, esta guía no publica ninguna. La calidad de las decisiones mejora más con responsables definidos para el seguimiento de las normas vigentes y evidencias de proyecto trazables que con una cifra de tamaño del mercado sin respaldo.
Prepare una solicitud de cotización de equipos de esterilización con requisitos de evidencia
Una solicitud de cotización que exige evidencia proporciona a todos los licitantes los mismos supuestos sobre producto, empaque, carga, límites de la ruta, servicios auxiliares, monitoreo, aceptación y responsabilidades. La definición de responsables regulatorios y las evidencias de proyecto trazables deben incluirse en la solicitud, no en un pronóstico de mercado independiente. Permite distinguir los valores confirmados de los desconocidos y pide a los proveedores que declaren inclusiones, exclusiones, dependencias y evidencias. Así, las comparaciones de capacidad y precio son significativas y las responsabilidades de la autoridad de proceso y de validación quedan claras.
Solicitud de cotización con requisitos de evidencia: copie estos campos en la solicitud:
| Parámetro | Valor específico del proyecto | Por qué es importante | Responsable / cómo verificar | Estado de las limitaciones |
|---|---|---|---|---|
| Sector y criterio de finalización | Categoría de producto aplicable, autoridad y criterio de finalización previsto | Evita transferir ciclos entre sectores | Calidad del comprador y autoridad de proceso | Confirmado / desconocido |
| Producto y empaque | Especificaciones controladas, variantes, llenado, geometría y materiales | Define la compatibilidad y el caso más desfavorable | Documentos y muestras aprobados | Proporcionado por el comprador |
| Presentación de la carga | Patrón, orientación, densidad, recipientes y piezas de cambio | Controla el contacto con el agente y su distribución | Plano conjunto de carga y prueba | Requiere validación |
| Base de cálculo de la capacidad de procesamiento | Mezcla de productos, turnos, base por lotes, cambio de formato, carga y tiempo de liberación | Permite comparar las afirmaciones de capacidad | Operación presenciada con exclusiones declaradas | Información proporcionada por el proveedor y el comprador |
| Servicios auxiliares e instalaciones | Calidad del suministro, drenajes, ventilación, emisiones, accesos e interfaces | Las condiciones de la planta pueden modificar el desempeño | Datos medidos de la planta y prueba de interfaces | Proporcionado por el comprador / verificado por el proveedor |
| Monitoreo y registros | Sensores, identificación, base de tiempo, campos de datos, alarmas, auditoría y conservación | Facilita la revisión rutinaria y la liberación del producto | Mapa de datos y demostración bajo condiciones exigentes | Proporcionado por el proveedor / aprobado por el área de calidad |
| Límites de la validación | Desarrollo, calificación del equipo, validación del proceso y recalificación | Evita dejar sin responsable el trabajo de generación de evidencias | Matriz de responsabilidades y protocolo | Autoridad de proceso / alcance conjunto |
| Aceptación y control de cambios | Muestras, pruebas, criterios de aprobación, casos de desviación, revisiones y aprobaciones | Vincula la aceptación de compra con las evidencias | Protocolo presenciado y matriz de cambios | Confirmado antes de la aceptación final |
Marque cada celda como «confirmado», «proporcionado por el comprador», «proporcionado por el proveedor», «proporcionado por la autoridad de proceso», «requiere validación» o «desconocido». Normalice las propuestas según esas etiquetas antes de comparar precios. Si una promesa de producción supone un empaque, patrón de carga, condición de servicios auxiliares o tiempo de liberación diferente, no se trata de la misma oferta.
Si su proyecto está listo para conversar sobre un sistema de procesamiento de alimentos, consulte el alcance de Shengtu en esterilización y llenado aséptico o la línea de enlatado y empaque en bolsas con autoclave. Lleve la lista de verificación completa, la información de productos y empaques representativos, y los límites previstos para las evidencias. La configuración de la maquinaria, las especificaciones comerciales y las cotizaciones se presentan en las páginas de soluciones.
Converse con nosotros sobre los datos de su proyecto de esterilización
Preguntas frecuentes
Las siguientes respuestas aclaran los datos del proyecto de esterilización que los compradores suelen necesitar antes de esa conversación.
¿Qué equipos se utilizan para la esterilización?
Entre las familias de equipos se encuentran los esterilizadores de vapor y autoclaves, los sistemas de calor seco, los sistemas de óxido de etileno, los sistemas de peróxido de hidrógeno vaporizado, los sistemas químicos líquidos, los sistemas de rayos gamma y haz de electrones, los autoclaves para alimentos, los sistemas UHT con límite aséptico y los pasteurizadores, que se utilizan para un criterio de finalización diferente. La familia adecuada depende de la carga, el empaque, el sector, el agente compatible, las instalaciones y el plan de evidencias. Una lista no permite determinar la compatibilidad de la ruta, la validez de un ciclo ni quién es responsable de la liberación del producto.
¿Cuáles son los tres tipos principales de esterilización?
No existe una clasificación única de tres tipos que sirva para todos los sectores. Un modelo didáctico general puede agrupar los métodos en térmicos, químicos y por radiación, pero para las compras se necesita mayor detalle porque el vapor, el calor seco, el EtO, el peróxido de hidrógeno, los productos químicos líquidos, los rayos gamma, el haz de electrones, los autoclaves y los sistemas asépticos para alimentos imponen distintas restricciones a la carga y a las evidencias. Defina el sector y el criterio de finalización antes de utilizar cualquier clasificación simplificada.
¿Cómo funciona un autoclave?
Un autoclave utiliza calor húmedo controlado dentro de un recipiente a presión, con extracción de aire y contacto con vapor diseñados para ubicaciones específicas de la carga. La presión permite mantener las condiciones del vapor, pero por sí sola no es una evidencia. La geometría de la carga, el empaque, el condensado, el drenaje, la calidad del vapor, los sensores, la validación, el monitoreo y los criterios de liberación determinan si el proceso es adecuado para esa carga.
¿Un esterilizador es lo mismo que un autoclave?
No. «Esterilizador» abarca varias rutas. «Autoclave» suele describir un recipiente a presión que utiliza vapor u otro proceso térmico definido. Confirme el agente, la carga, los límites y el criterio de finalización en vez de guiarse por el nombre.
¿Puede un proveedor definir el ciclo de esterilización?
Un proveedor puede ofrecer capacidad del equipo, funciones de control, documentación operativa, asistencia para el desarrollo y pruebas acordadas. La autoridad para establecer el proceso depende del sector, las calificaciones, el contrato, el sistema de producto y empaque y las normas aplicables. En el caso de los alimentos enlatados de baja acidez de EE. UU. sujetos a regulación, el proceso programado debe establecerlo una persona calificada con conocimientos especializados en procesamiento térmico y acceso a instalaciones adecuadas. La puesta en marcha confirma las funciones del equipo acordadas; no valida automáticamente cada producto, empaque, carga ni afirmación de liberación. Asigne responsables distintos para el desarrollo del proceso, la calificación del equipo, la validación del proceso, la revisión rutinaria, las desviaciones y el control de cambios. Pregunte qué entregables proporciona el proveedor, el comprador o la autoridad de proceso, y cuáles se preparan en conjunto. Si el proveedor ofrece trabajo relacionado con el proceso, registre el alcance exacto, los datos de origen, las calificaciones, los supuestos, las exclusiones, las muestras representativas, el método de aceptación y la ruta de aprobación final.
¿Qué se debe verificar antes de solicitar una cotización?
Verifique el criterio de finalización, el producto y el empaque, la carga más desfavorable, la ruta, los servicios auxiliares, los responsables de las evidencias, las muestras de aceptación, las desviaciones, los motivos para iniciar un control de cambios y los aspectos desconocidos. Pida a cada licitante que cotice con los mismos supuestos y declare las exclusiones.
Referencias y fuentes
- Código de Regulaciones Federales Electrónico, 21 CFR Parte 113
- FDA, procesamiento y empaque asépticos para la industria alimentaria
- FDA, registros adicionales de trazabilidad para ciertos alimentos
- FDA, esterilización de dispositivos médicos
- CDC, guía de esterilización para establecimientos de atención médica
- USDA ARS, resumen de la definición de pasteurización de alimentos del NACMCF
- PubMed, revisión de cargas de esterilización fallidas de 2016
- PubMed Central, revisión de fallas en la esterilización por vapor de 2026
- PubMed Central, revisión multidisciplinaria sobre la garantía de esterilidad
- ISO, alcance y estado público de ISO 17665:2024
- AAMI, gestión de riesgos en el reprocesamiento de dispositivos médicos
- EPA, normas sobre emisiones de óxido de etileno para instalaciones de esterilización
Nota de revisión: El equipo técnico de Shengtu Machinery revisó el alcance técnico, los límites de las fuentes y la utilidad para las compras. La ruta final, el proceso, la configuración del equipo, la validación y los criterios de liberación dependen del proyecto y de la autoridad correspondiente.