Entre em contato com a Shengtu Bufan Company

Atualizado em agosto de 2026
Equipamentos de esterilização são sistemas controlados que aplicam um método físico ou químico a uma carga definida para atingir uma condição final especificada do produto. Comece pela condição final necessária e trabalhe de trás para frente, em vez de partir de um catálogo de máquinas. Defina o produto ou dispositivo, o risco de contaminação, a embalagem, a base de capacidade de processamento, a autoridade competente e as comprovações necessárias para liberar cada ciclo. Só então o comprador poderá comparar sistemas a vapor, de calor seco, baixa temperatura, radiação, autoclaves para alimentos, UHT ou pasteurização sem misturar setores incompatíveis.
Este guia é uma ferramenta de decisão independente de fornecedores. Ele não fornece um ciclo universal, não substitui uma autoridade de processo de alimentos, não transfere instruções da área da saúde para o processamento de alimentos nem comprova que um método listado seja adequado a uma carga específica. Com os dados de entrada definidos, a página de soluções de esterilização da Shengtu é a próxima etapa comercial para configurar o sistema, definir a capacidade, as utilidades industriais e solicitar uma cotação.
Especificações rápidas: defina estes pontos antes de comparar máquinas
- Setor, produto ou dispositivo, condição final desejada e requisito aplicável
- Composição da carga, geometria da embalagem, orientação mais crítica e base de biocarga inicial
- Método compatível, faixa de utilidades industriais, limite do processo a jusante e restrições da instalação
- Responsável pelo desenvolvimento do processo, plano de validação, monitoramento de rotina, regras para desvios e retenção de registros
- Protocolo de aceitação, amostras representativas, exclusões, controle de mudanças e responsáveis pela aprovação
O que significa equipamento de esterilização em diferentes setores
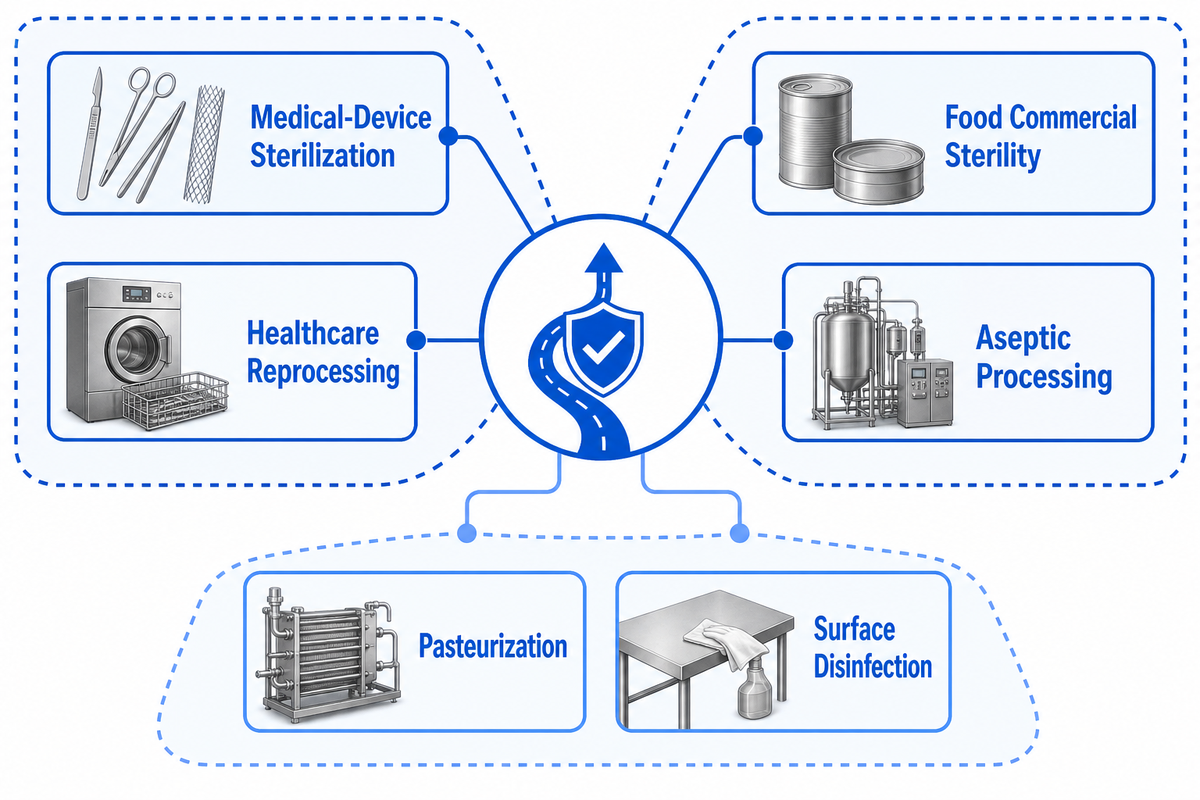
Equipamentos de esterilização aplicam um método físico ou químico controlado a uma carga definida, mas a condição final exigida varia conforme o setor. Esses dados do projeto, definidos previamente, estabelecem o protocolo de aceitação, o controle de mudanças e os limites de aprovação. A esterilização de dispositivos médicos, o reprocessamento na área da saúde, a esterilidade comercial de alimentos, o processamento asséptico, a pasteurização e a desinfecção de superfícies seguem autoridades, definições de carga, evidências de liberação e responsabilidades operacionais distintas. Usar a palavra “esterilização” não torna os procedimentos intercambiáveis.
Comece pela condição final desejada. As orientações do CDC para serviços de saúde diferenciam esterilização de desinfecção e relacionam a escolha do método à compatibilidade do item. Uma definição do NACMCF hospedada pelo USDA afirma que a pasteurização de alimentos não necessariamente produz esterilidade comercial. As orientações da FDA para alimentos, por sua vez, incluem o produto, a embalagem, o processo e uma autoridade qualificada em outro sistema de controle.
Use 4 termos em todo briefing de projeto: carga, condição final, método e evidências. “Precisamos de uma autoclave” identifica uma possível família de equipamentos. “Precisamos de um processo qualificado para este sistema de produto e embalagem, com monitoramento definido e registros de liberação” descreve um projeto que pode ser resolvido. Se ainda houver divergência sobre a condição final, suspenda a comparação de equipamentos.
Compare as famílias de métodos de esterilização antes dos tipos de equipamento
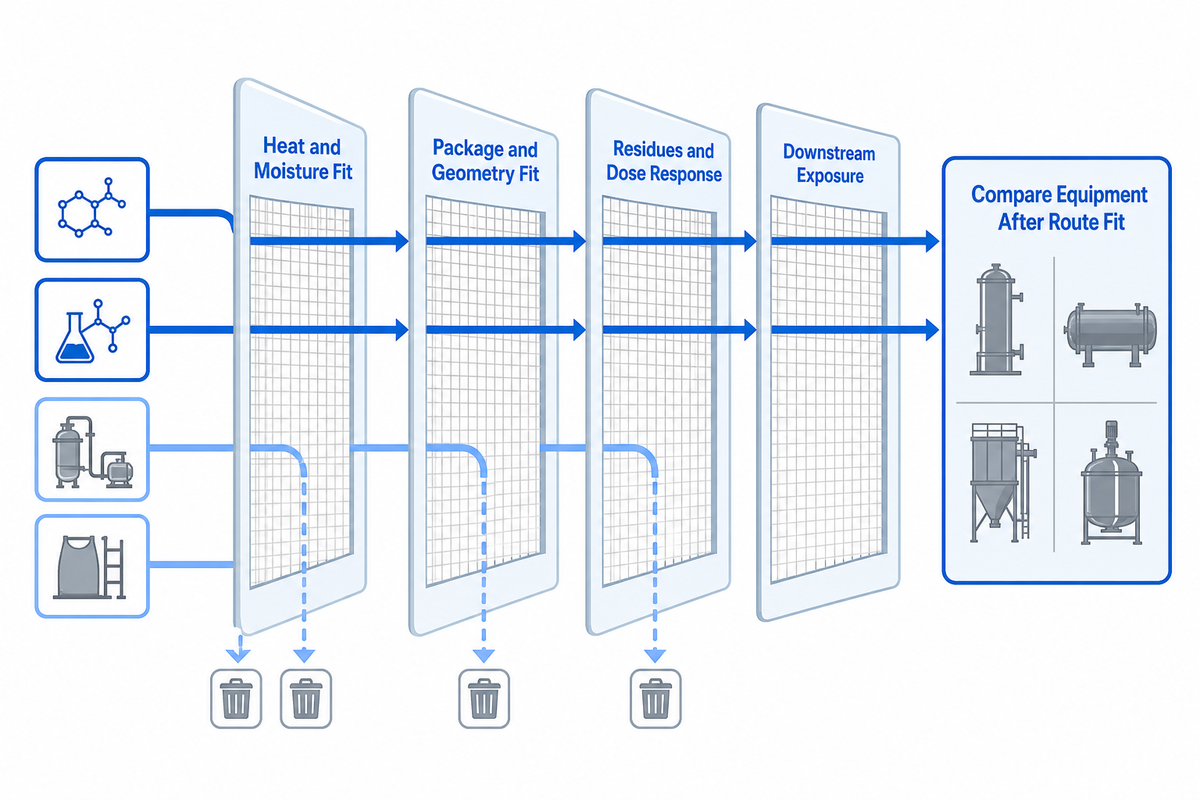
A seleção do método deve eliminar agentes incompatíveis antes de a equipe de compras comparar câmaras, transportadores, controles ou capacidades. A tolerância ao calor e à umidade, a permeabilidade da embalagem, a movimentação do produto, a geometria, os resíduos, a resposta à dose e a exposição a jusante podem, cada um, descartar um método. Use esta tabela como um mapa de triagem, não como instrução operacional nem como afirmação de que todos os métodos atingem a mesma condição final.
| Família do método | Tipo de carga ou setor a investigar | Restrição determinante para a decisão | Questão sobre as evidências | Limite |
|---|---|---|---|---|
| Calor úmido / vapor | Cargas compatíveis com calor e umidade | Remoção do ar, contato com o vapor, condensado, geometria da embalagem e da carga | Como será definido e monitorado o local mais crítico? | Ainda é necessária validação específica para o método |
| Calor seco | Materiais sensíveis à umidade e tolerantes ao calor | Transferência de calor, uniformidade da exposição e tolerância do material | Qual ponto da carga é mais difícil de levar à condição qualificada? | O nome, por si só, não torna o método um substituto do vapor |
| Óxido de etileno | Cargas selecionadas de dispositivos médicos sensíveis ao calor | Compatibilidade dos materiais, embalagem, resíduos, aeração e emissões da instalação | Quem será responsável por verificar resíduos, aeração, emissões e regras vigentes? | O escopo médico e o da instalação devem ser explícitos |
| Peróxido de hidrogênio vaporizado | Aplicações de baixa temperatura compatíveis com o dispositivo | Limites específicos do material, lúmen, embalagem e sistema | As instruções do dispositivo e as alegações sobre o método abrangem a configuração real? | Nunca presuma compatibilidade apenas por se tratar de baixa temperatura |
| Produtos químicos líquidos | Aplicações específicas com imersão ou em trajetos de fluidos | Contato, enxágue, resíduos, material e manuseio após o processo | O que evita a recontaminação após o processo? | As alegações dependem do sistema e do uso específicos |
| Radiação gama | Produtos embalados compatíveis com radiação | Mapeamento de dose, densidade, orientação e resposta dos materiais | Como são determinados os locais de dose mínima e máxima? | A dose depende do produto e da configuração |
| Feixe de elétrons | Produtos compatíveis com geometria adequada à penetração | Penetração, densidade, posicionamento no transportador e distribuição da dose | É possível manter a apresentação qualificada durante a produção? | Não transfira um mapa de dose da radiação gama |
| Autoclave para alimentos | Processos de esterilidade comercial aplicáveis a alimentos embalados | Produto, recipiente, formulação, carregamento, distribuição de calor e resfriamento | Quem estabelece o processo programado para este sistema de produto e embalagem? | Os parâmetros definidos pelo fornecedor do equipamento não constituem um processo programado |
| UHT com envase asséptico | Produtos bombeáveis com limite definido para o sistema asséptico | Fluxo do produto, sistema de retenção, equipamentos a jusante, envasadora e esterilização da embalagem | Onde começa e termina o limite de esterilidade comercial? | Um aquecedor, sozinho, não constitui uma linha asséptica |
| Pasteurização de alimentos | Produtos cujo plano de segurança e vida útil prevê uma condição final de pasteurização | Microrganismo-alvo, propriedades do produto, distribuição e condições de armazenamento | Qual condição final e quais controles após o processo são necessários? | Não necessariamente produz esterilidade comercial |
A visão geral da FDA sobre dispositivos médicos e as orientações do CDC apresentam vários métodos médicos, enquanto a revisão científica por pares sobre diferentes setores explica por que não existe um único método terminal universal. Para uma triagem exclusivamente alimentar, use a árvore de decisão dos métodos de esterilização antes de solicitar um modelo.
Como funciona o equipamento de esterilização a vapor
O equipamento a vapor funciona quando o vapor saturado alcança os pontos definidos da carga após a remoção do ar e o processo validado permanece dentro dos limites especificados. Após a triagem do método, é preciso avaliar com mais atenção o contato do vapor em toda a carga. A temperatura da câmara, por si só, não comprova esse contato em uma configuração porosa, embalada, com lúmens, empilhada ou muito carregada. O padrão de carregamento, a drenagem, a embalagem, o condensado, a qualidade do vapor e a posição dos sensores também fazem parte do processo.
As informações públicas sobre a ISO 17665:2024 abrangem o desenvolvimento, a validação e o controle de rotina de processos de esterilização por calor úmido para dispositivos médicos. Esse escopo é útil justamente por ser restrito: ele não autoriza um processo programado para autoclave de alimentos nem revela requisitos que constam apenas na norma paga. No processamento de alimentos, a atual 21 CFR Part 113 atribui os processos programados abrangidos a pessoas qualificadas com experiência em processamento térmico.
Cenário elaborado a partir de fontes públicas: uma planta industrial recebe 2 propostas para um vaso de vapor. A proposta A informa o volume da câmara e inclui um controlador. A proposta B também solicita dados sobre recipiente, enchimento, padrão de carregamento, estudo do ponto frio, critérios de exaustão de ar, utilidades industriais, resfriamento, sensores e interface com a autoridade de processo. A proposta B não garante conformidade, mas expõe os limites das evidências necessários para uma análise relevante.
Consulte a página de autoclaves e equipamentos para processos em autoclave somente depois de separar o calor úmido usado na área da saúde do processamento de alimentos em autoclave. Para projetos alimentícios em batelada, a planilha de capacidade de autoclave em batelada ajuda a definir a base de carregamento, sem presumir que a capacidade valide o processo.
Métodos de baixa temperatura trocam o calor por outras restrições
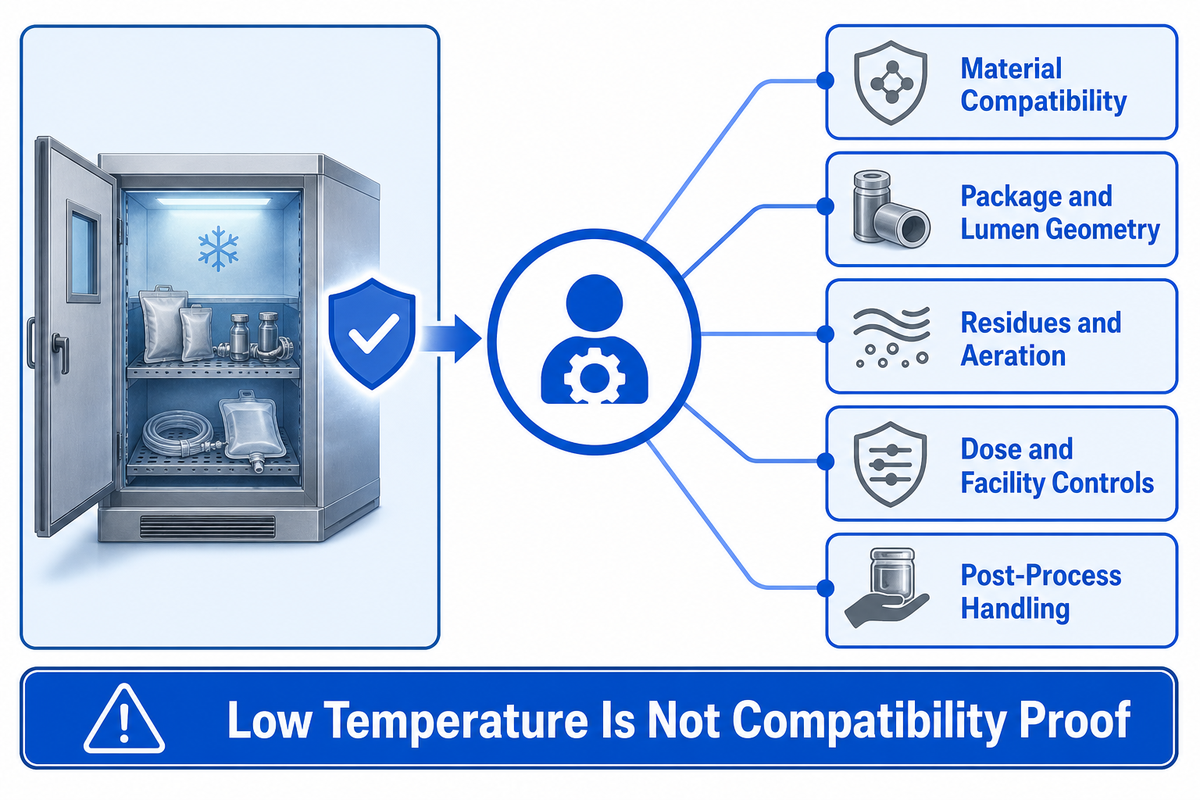
A esterilização a baixa temperatura protege determinadas cargas sensíveis ao calor ao mudar o agente usado, mas introduz um novo conjunto de restrições em vez de eliminar os riscos do processo. Essa lógica também se aplica a outros agentes. Compatibilidade dos materiais, permeabilidade da embalagem, geometria dos lúmens, resíduos, aeração, distribuição da dose, controles ocupacionais, emissões da instalação e manuseio após o processo variam conforme o método. Portanto, a baixa temperatura da câmara não é um certificado de compatibilidade.
Para dispositivos médicos, as instruções do dispositivo, as alegações do esterilizador, o sistema de embalagem e as normas aplicáveis devem corresponder à configuração real. A discussão de riscos da AAMI relaciona variações de material, massa, formato, volume, embalagem, instruções, fatores humanos e validação aos riscos do reprocessamento. Como disse Atila Nozari no relato da AAMI:
“A variabilidade está associada a mais riscos.” Atila Nozari, citado pela AAMI
O óxido de etileno também envolve a instalação. A página de histórico regulatório da EPA lista uma regra final sobre poluentes atmosféricos tóxicos de abril de 2024 e uma proposta de revisão de março de 2026 para instalações de esterilização comercial. Por isso, a equipe de compras deve designar alguém para confirmar a situação regulatória atual, o escopo da instalação, os controles de emissões, as evidências de resíduos e aeração e possíveis consequências para o registro do dispositivo, em vez de tratar o EtO como uma compra restrita à câmara.
Os termos usados na área médica e em laboratórios também precisam delimitar o método
Os anúncios de equipamentos médicos usam termos sobrepostos que podem ocultar alegações diferentes. Um esterilizador de instrumentos, um esterilizador automático, uma estufa de ar quente, uma câmara de laboratório e uma tecnologia de esterilização a baixa temperatura não têm o mesmo uso validado só porque aparecem na categoria “produtos para esterilização”. Um laboratório, uma clínica odontológica, o setor de processamento estéril de um hospital e um fabricante de dispositivos também podem seguir procedimentos distintos. A esterilização adequada de instrumentos médicos começa pelas instruções do dispositivo, pela política de saúde aplicável, pelos requisitos de controle de infecções e pelos dispositivos específicos utilizados.
Para instrumentos cirúrgicos e outros dispositivos médicos, diferencie o processo de esterilização da limpeza, desinfecção, inspeção, embalagem, armazenamento e distribuição. Profissionais da saúde podem usar um ciclo automático ou uma etapa de carregamento manual, mas a automação não comprova a eficácia da esterilização. Cada método escolhido deve esterilizar dispositivos médicos dentro do escopo liberado ou aprovado, e as evidências devem abranger os acessórios reais, a configuração da câmara, os ciclos com pré-vácuo, quando aplicáveis, e as verificações de rotina. Filtros, comandos de pressurização e indicações de ciclo concluído são apenas elementos do sistema.
Os nomes dos métodos exigem o mesmo rigor. Gás de óxido de etileno, peróxido de hidrogênio, ácido peracético, ar quente, UV e ozônio não são métodos de esterilização intercambiáveis. Algumas tecnologias podem ser usadas em aplicações específicas para superfícies, ambientes, água, dispositivos ou processos, conforme as alegações próprias de cada produto; outras podem atuar sobre microrganismos na superfície com alegações de sanitização ou desinfecção. Sistemas a vapor talvez precisem remover o ar do trajeto definido da carga, mas essa função, por si só, não comprova o resultado. Não afirme que um método “destrói todos os microrganismos” sem definir o teste, a carga, a condição final e o escopo. A eficácia necessária, os limites de resíduos e o desempenho precisam ser demonstrados para o projeto, e não presumidos a partir de uma alegação genérica.
Esse vocabulário também influencia as decisões comerciais. Propostas com 2 métodos podem melhorar a contingência ou criar 2 conjuntos de exigências de validação. Alegações sobre a cadeia de suprimentos podem se referir a consumíveis, embalagens, assistência técnica ou capacidade contratada, e não à produção do equipamento. Portanto, a produtividade deve ser avaliada com base em premissas sobre carregamento, troca de produto, monitoramento, análise, liberação e retrabalho, e não apenas no tempo de um ciclo automático. Essa distinção protege pacientes e operadores e mantém as alegações sobre transmissão de patógenos dentro dos limites das evidências efetivamente avaliadas.
Condições finais para alimentos: autoclave, UHT ou pasteurização?
O equipamento para alimentos deve corresponder à condição final desejada e ao sistema completo de produto e embalagem. Esse limite entre os métodos também deve orientar o carregamento, o monitoramento e a liberação dos alimentos. O processamento em autoclave trata embalagens seladas aplicáveis; o UHT faz parte de um sistema de fluxo que pode incluir envase e embalagem assépticos; a pasteurização visa reduzir um perigo definido conforme condições especificadas de distribuição e armazenamento. Esses métodos não podem seguir um cronograma universal só porque todos aplicam calor.
Para alimentos enlatados de baixa acidez abrangidos nos Estados Unidos, o 21 CFR 113.83 atribui o processo programado a pessoas qualificadas com conhecimento especializado em processamento térmico e instalações adequadas. O guia de inspeção da FDA para LACF mostra o motivo: os fatores críticos podem variar conforme a formulação, a viscosidade, o tamanho das partículas, o enchimento, o espaço livre, a orientação do recipiente, o resfriamento, o tempo para o processo atingir a temperatura de operação na autoclave e o sistema de processamento. O fornecedor não pode substituir essa autoridade por uma receita padrão.
Em um projeto asséptico, a referência para investigadores da FDA, de 2005, afirma que a autoridade de processo deve estabelecer um processo que garanta a esterilidade comercial não apenas do produto, mas também do sistema de esterilização do produto e de todos os equipamentos a jusante, incluindo a envasadora, os equipamentos de embalagem e o material de embalagem. A referência também informa que não vincula a FDA. Use-a como contexto para projetar o sistema e verifique os requisitos vigentes com base na 21 CFR Part 113 e na autoridade qualificada do projeto. Portanto, quem compara um esterilizador UHT também deve definir o limite da linha UHT e de envase asséptico.
Cenário elaborado a partir de fontes públicas: uma equipe de bebidas pergunta se um pasteurizador, uma autoclave ou uma linha UHT é “melhor”. A primeira análise mostra que ainda não foram definidos a vida útil desejada, o estado da embalagem durante o tratamento, o comportamento do fluxo do produto, as condições de armazenamento e a categoria regulatória. Resolva essas questões sobre a condição final antes de comparar trocadores de calor, cestos, transportadores ou envasadoras. Um pasteurizador de placas pode atender a um método definido; ele não é a resposta padrão para todo projeto de bebidas.
O triângulo de 3 eixos: carga, método e evidências
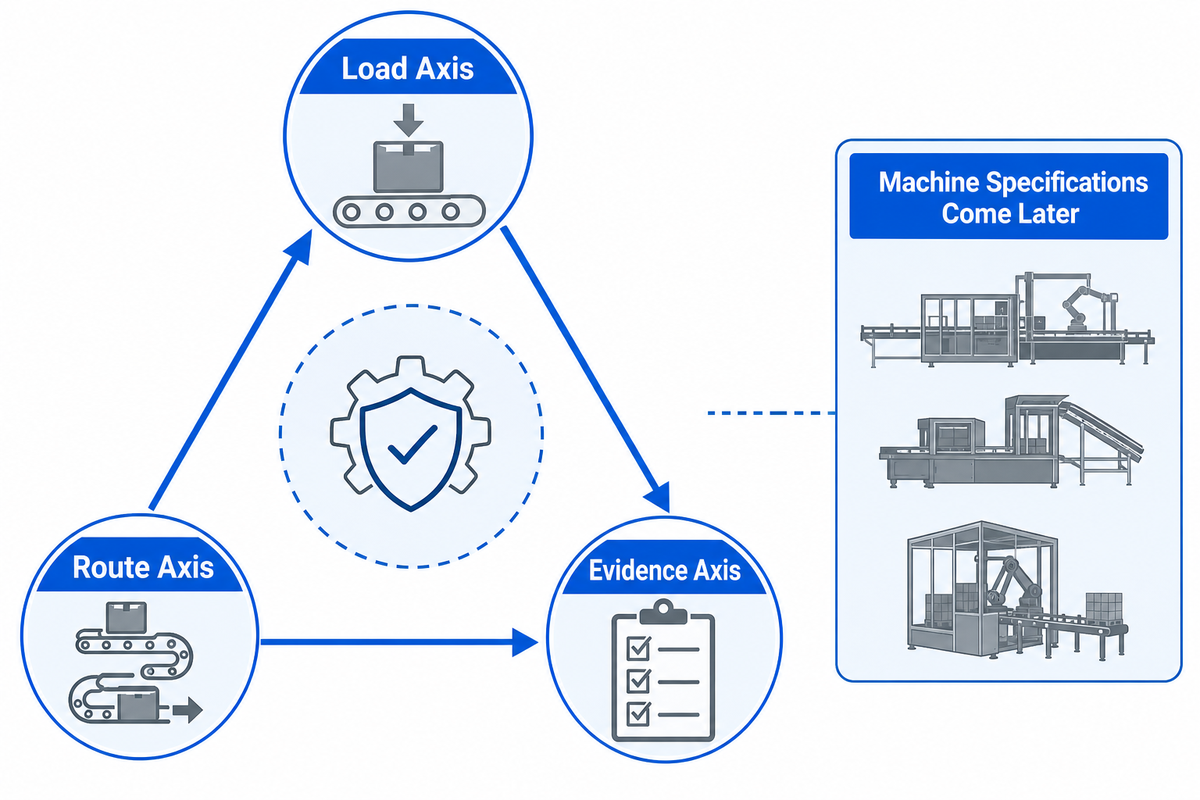
Definição: o triângulo de 3 eixos: carga, método e evidências avalia primeiro a carga, depois o método compatível e, por fim, as comprovações necessárias para liberar a produção. Siga essa ordem antes de comparar as especificações dos equipamentos. Assim, as especificações não se tornam o ponto de partida, e as equipes de engenharia, qualidade, operações e compras têm uma sequência comum para resolver as dúvidas antes da comparação comercial.
- Eixo da carga — defina a identidade do produto ou dispositivo, os materiais, a formulação, a geometria, a massa, a embalagem, a orientação, a condição de entrada, o pior caso e as variantes. Para alimentos, inclua fatores como viscosidade, tamanho das partículas, enchimento, espaço livre, estado inicial e resfriamento, quando relevantes.
- Eixo do método — elimine os agentes que a carga ou a embalagem não toleram. Em seguida, defina os limites do sistema: somente a câmara, preparação a montante, envasadora a jusante, utilidades industriais, controles de emissões, manuseio após o processo ou armazenamento do produto.
- Eixo das evidências — identifique a autoridade, o responsável pelo desenvolvimento, o método de validação, o monitoramento de rotina, os critérios de aceitação, o registro de liberação, a resposta a desvios, o gatilho para requalificação e o responsável pelo controle de mudanças.
A sequência importa. Se os compradores começarem pelo método, poderão forçar o produto a se encaixar em uma técnica conhecida. Se começarem pelas evidências sem conseguir descrever a carga, o protocolo não terá um pior caso definido. Se começarem pela produção do equipamento, os concorrentes poderão cotar diferentes padrões de carregamento e limites de aceitação. Completar o triângulo apresenta o mesmo problema a todos os concorrentes.
Cenário elaborado a partir de fontes públicas: um projeto de bolsas parece exigir uma autoclave. O eixo da carga revela vários tamanhos e orientações de bolsas; o eixo do método mostra preocupações com resfriamento e pressão nas embalagens; o eixo das evidências revela que ninguém designou uma autoridade de processo nem uma embalagem representativa para o pior caso. A equipe de compras ainda pode solicitar informações orçamentárias, mas seria prematuro prometer um desempenho firme. A verificação de compatibilidade do formato da embalagem e a lista de verificação da prontidão das utilidades industriais ajudam a identificar esses dados sem substituir a validação.
Mapa dos gargalos ocultos
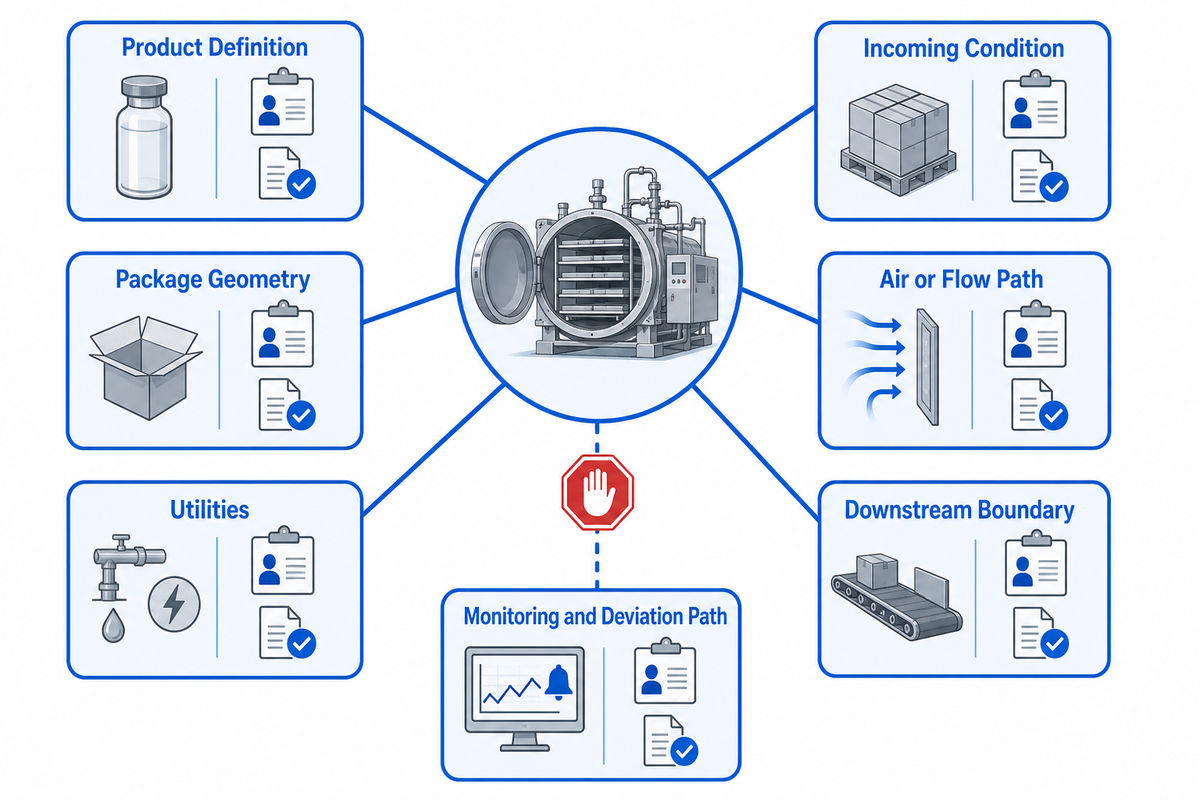
Projetos de esterilização muitas vezes falham fora do vaso ou da seção de aquecimento. O gargalo oculto é a primeira condição não controlada que impede manter a validade do agente pretendido, da apresentação da carga, do limite a jusante ou da cadeia de evidências. Mapeá-lo antes da cotação revela questões que o volume nominal da câmara, a capacidade de temperatura ou a capacidade de processamento nominal não mostram.
| Tipo de gargalo | Falha que entra no processo | Responsável a designar | Evidências necessárias para resolver | Condição para interromper |
|---|---|---|---|---|
| Definição do produto | A fórmula, o material, a geometria ou a variante está mudando | Engenharia de produto ou tecnólogo de alimentos | Especificação controlada e matriz de variantes | Não é possível definir uma carga para o pior caso |
| Condição de entrada | Contaminação, limpeza ou estado inicial desconhecidos | Qualidade e operações a montante | Base de amostragem e limites de entrada | Não é possível manter as premissas de desenvolvimento |
| Geometria da embalagem | O contato com o agente ou a transferência de calor muda conforme a embalagem e a orientação | Embalagem e autoridade de processo | Embalagem, orientação e desenho da carga aprovados | Solicita-se que o fornecedor adivinhe como o produto será apresentado |
| Caminho do ar ou do fluxo | Ar retido, fluxo bloqueado ou trajeto de permanência instável | Engenharia de processo | Estudo de distribuição e padrão de carregamento definido | A leitura da câmara é tratada como evidência da carga |
| Utilidades industriais | A qualidade ou a capacidade do fornecimento altera o comportamento do processo | Instalações e fornecedor | Faixa medida das utilidades industriais e teste de interface | A base de projeto da instalação existe apenas como valor nominal |
| Limite a jusante | A envasadora, a embalagem ou o manuseio pode reintroduzir riscos | Integrador da linha e qualidade | Diagrama de limites e protocolo de interface | A alegação de processamento asséptico termina no aquecedor |
| Cadeia de monitoramento | Sensor, registrador, referência de tempo ou vínculo de identificação incompleto | Controles e qualidade | Teste rastreável, mapa de dados e análise dos registros | A liberação depende de uma indicação não verificada no visor |
| Procedimento para desvios | Uma operação fora do padrão não tem regra de retenção, análise ou destinação | Qualidade e autoridade de processo | Fluxo de trabalho aprovado para desvios e caso de teste | A confirmação do alarme substitui a decisão sobre a destinação |
| Controle de mudanças | A carga, o software, as utilidades industriais, a embalagem ou a receita mudam sem aviso | Responsável pelo sistema e qualidade | Matriz de mudanças com gatilhos para nova análise | Não é possível comprovar a condição qualificada |
O mapa separa o fornecimento do equipamento da responsabilidade pelo processo sem criar lacunas entre eles. Na prática, o concorrente deve marcar cada item como “fornecido pelo fornecedor”, “fornecido pelo comprador”, “fornecido pela autoridade de processo”, “exige validação conjunta” ou “desconhecido”. Um item desconhecido não é necessariamente motivo para rejeitar o projeto; é motivo para evitar uma promessa firme de aceitação até que o responsável e as evidências sejam definidos nas etapas de projeto, comissionamento, validação, operação de rotina e controle de mudanças.
Validação, monitoramento de rotina e registros são atividades distintas
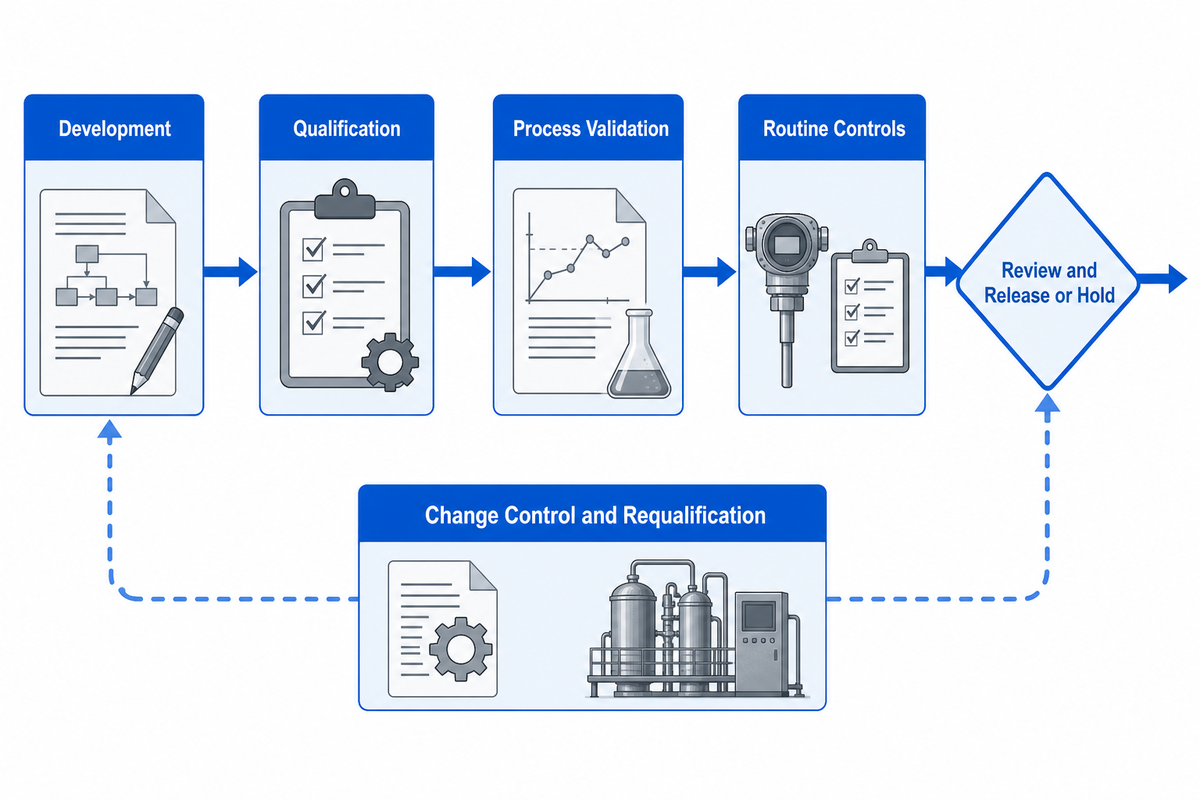
A validação comprova que um processo definido consegue alcançar o resultado desejado para uma carga e um sistema definidos; o monitoramento de rotina mostra se cada ciclo de produção permaneceu dentro das condições aprovadas. Os registros vinculam a identidade do produto, o estado do equipamento, as variáveis medidas, os alarmes, as ações dos operadores, os desvios, a análise e a liberação. Nenhuma dessas atividades é substituída por um sinal de ciclo concluído.
Planos de evidências práticos têm várias etapas. O desenvolvimento define o método e as variáveis críticas. A qualificação estabelece a capacidade do equipamento e do sistema. A validação do processo usa o produto, a embalagem, a carga e o desafio aprovados. Os controles de rotina registram o ciclo. As regras de análise determinam a liberação ou retenção. O controle de mudanças avalia se uma modificação afeta a condição qualificada. A requalificação é acionada pela lógica aprovada de risco e de mudanças, e não por um calendário improvisado e copiado de outro setor.
O texto atual do eCFR mostra por que é importante consultar as fontes diretamente. Para equipamentos abrangidos pela Part 113, a exatidão do dispositivo indicador de temperatura deve ser testada na instalação e pelo menos anualmente, em comparação com um dispositivo de referência rastreável. Para a maioria dos registros previstos em 21 CFR 113.100, a retenção é de pelo menos 1 ano na planta industrial e mais 2 anos na planta industrial ou em outro local de acesso razoável. Esses são exemplos do setor de alimentos, não regras universais de retenção.
Uma revisão de 2016 indexada no PubMed sobre cargas malsucedidas na área da saúde atribui as falhas a mais do que problemas no esterilizador: também menciona a qualidade do vapor, a escolha do ciclo incorreto e erros de embalagem ou carregamento. Uma revisão científica por pares de 2026 sobre esterilização a vapor confirma essa visão mais ampla das falhas, incluindo embalagem ou carregamento inadequados, falhas do equipamento, problemas com a qualidade do vapor e erros de ciclo no processamento cirúrgico oftalmológico. Essa classificação de falhas é útil nas discussões sobre compras, mas seu contexto na área da saúde deve permanecer claro. Ela ajuda a investigar as causas do sistema; não estabelece um processo para alimentos.
Prática de análise: peça ao concorrente que demonstre como uma operação representativa passa da seleção da receita ao registro da identificação, dos dados dos sensores, do tratamento dos alarmes, da situação de retenção, da análise e da liberação autorizada. Em seguida, introduza um desvio controlado durante a aceitação. Um sistema que registra somente ciclos bem-sucedidos oculta as evidências necessárias no dia em que uma operação não ocorre como planejado.
6 falhas de seleção e lacunas de responsabilidade
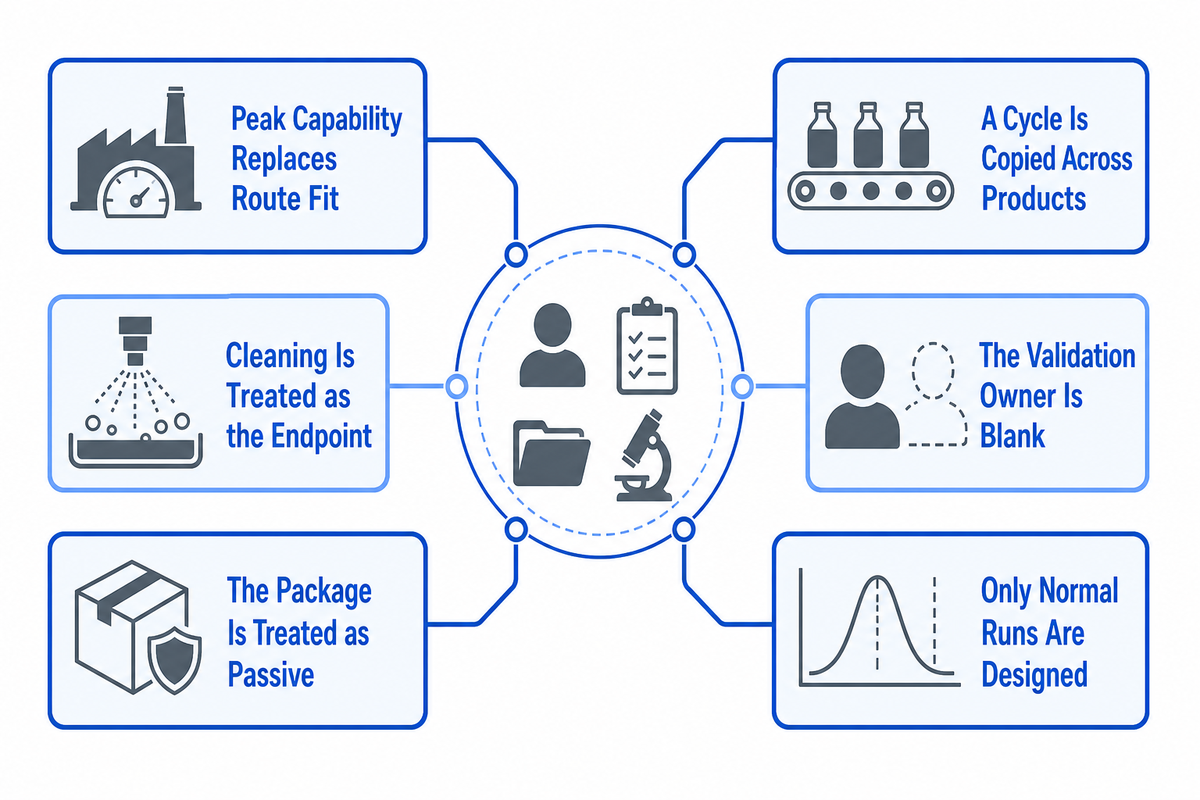
A seleção do equipamento falha quando uma especificação bem apresentada não define quem responde pelos limites do processo. Os erros recorrentes são escolher pela temperatura máxima, tratar a limpeza como esterilização, ignorar a geometria da embalagem e da carga, copiar um ciclo entre setores, não definir quem responde pela validação e omitir registros de desvios ou controle de mudanças. Cada erro persiste até que sejam definidos um responsável e os requisitos de evidência correspondentes.
- A capacidade máxima substitui a adequação ao processo. Um valor máximo diz pouco sobre o contato com o agente, a compatibilidade com a carga, a distribuição ou as evidências.
- A limpeza é tratada como condição final. Limpeza, desinfecção, pasteurização, esterilização e esterilidade comercial resolvem problemas diferentes. Os limites do sistema CIP estão a montante de muitos processos, mas não comprovam automaticamente a esterilização.
- A embalagem é tratada como um recipiente passivo. A permeabilidade, a vedação, a orientação, o volume de enchimento, o espaço livre, a densidade e o manuseio após o processo podem alterar o processo.
- Um ciclo é copiado de outro produto ou setor. Números conhecidos se tornam perigosos quando a carga, a autoridade responsável, o processo ou a condição final de liberação muda.
- O responsável pela validação não é definido. O comissionamento pelo fornecedor, o trabalho da autoridade de processo, a validação e a aceitação pelo comprador precisam ser separados e conectados.
- O projeto considera apenas operações normais. Alarmes, retenção, desvios, destinação, retenção de dados, revisão de receitas e controle de mudanças precisam seguir um fluxo acordado.
Avance para uma comparação definitiva quando
- A condição final e o escopo estiverem acordados
- Houver cargas representativas e casos mais críticos
- As restrições do processo e as utilidades industriais estiverem documentadas
- Os responsáveis pela validação, liberação e mudanças estiverem definidos
Mantenha a cotação condicionada enquanto
- O produto ou a embalagem ainda estiver em desenvolvimento
- A autoridade responsável ou a condição final exigida ainda não estiver definida
- O licitante precisar inventar o padrão de carregamento
- A aceitação se resumir a “a máquina funciona”
Sinais regulatórios de 2026: defina o escopo antes de seguir o hype do mercado
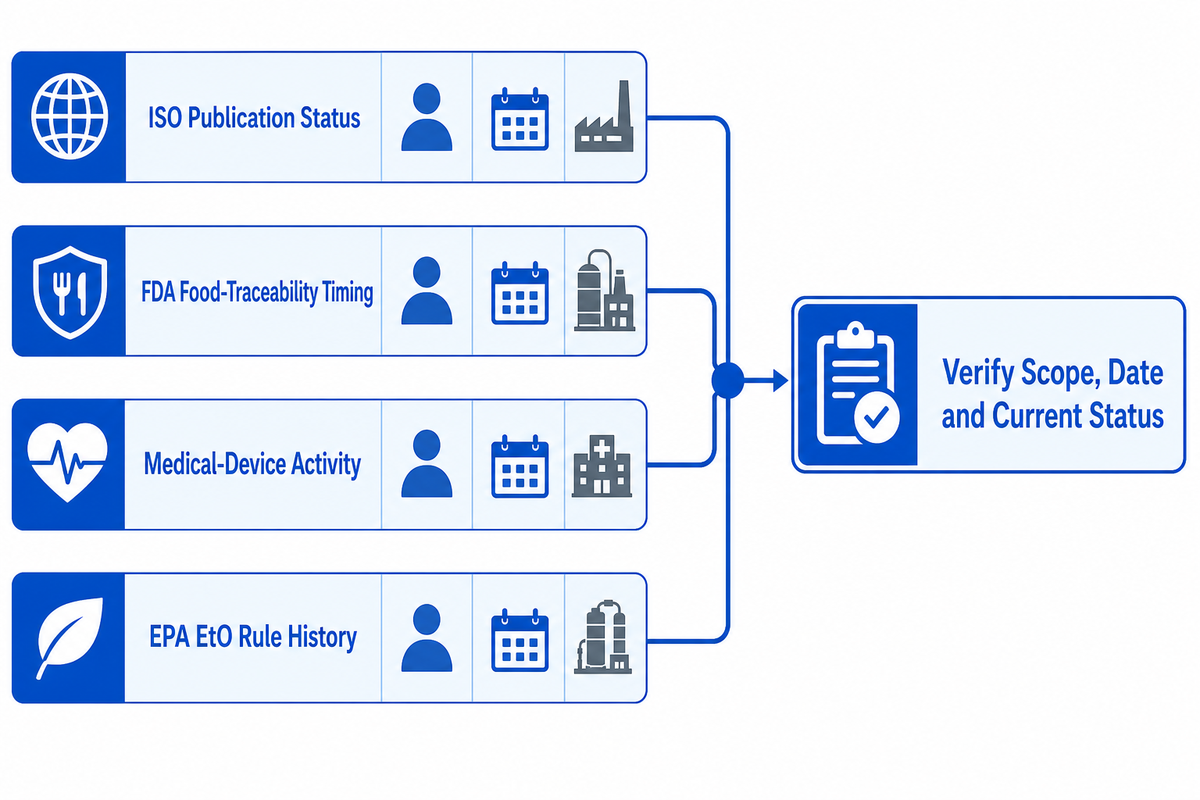
O sinal relevante em 2026 não é uma previsão universal de crescimento. Essa falha de aceitação importa quando os sinais regulatórios são reduzidos a uma história sobre a compra de máquinas. O que importa é acompanhar mudanças específicas de cada setor sem transformá-las em uma tendência de compra comum a todos. A situação das publicações ISO, o prazo da FDA para rastreabilidade de alimentos, as atividades relacionadas a dispositivos médicos e o histórico das regras da EPA sobre EtO afetam responsáveis e decisões diferentes. A lição comum é verificar o escopo, a data e a situação atual.
A ISO lista a ISO 17665:2024 como a norma atual para processos de calor úmido em dispositivos médicos e indica que os documentos anteriores, divididos em partes, foram retirados. A página da FDA sobre rastreabilidade de alimentos exige registros adicionais de pessoas que manuseiam alimentos incluídos na Food Traceability List; ela também informa que o Congresso determinou que a FDA não aplique a regra antes de 20 de julho de 2028. Isso não significa que todos os compradores de equipamentos de esterilização precisem dos mesmos registros ou equipamentos.
A página da EPA sobre EtO muda de forma ainda mais evidente: ela apresenta uma regra final de 2024 e uma proposta de reconsideração de 2026. Use a página como ponto de verificação da situação atual, não como conclusão jurídica definitiva. O arquivo de compras deve registrar qual fonte foi consultada, em que data, para qual instalação e escopo de produto, e quem deve verificá-la novamente antes do congelamento do projeto ou do início da operação.
Como fontes independentes não sustentaram uma taxa composta de crescimento anual (CAGR) defensável para equipamentos de esterilização, este guia não apresenta uma. A qualidade das decisões melhora mais com a definição atual dos responsáveis pelas regras e com evidências rastreáveis do projeto do que com um número de mercado sem respaldo.
Prepare uma solicitação de cotação (RFQ) de equipamentos de esterilização com requisitos de evidência
Uma RFQ com requisitos de evidência apresenta a todos os licitantes as mesmas premissas sobre produto, embalagem, carga, limites do processo, utilidades industriais, monitoramento, aceitação e responsabilidades. A definição dos responsáveis pelas regras e as evidências rastreáveis do projeto devem constar na RFQ, não em uma previsão de mercado separada. Ela diferencia valores confirmados de desconhecidos e pede aos fornecedores que declarem inclusões, exclusões, dependências e evidências. Assim, as comparações de capacidade e preço fazem sentido e as responsabilidades da autoridade de processo e da validação ficam claras.
RFQ com requisitos de evidência — copie estes campos para a solicitação de cotação:
| Parâmetro | Valor específico do projeto | Por que isso importa | Responsável / como verificar | Situação da limitação |
|---|---|---|---|---|
| Setor e condição final | Categoria de produto aplicável, autoridade responsável e condição final pretendida | Evita a transferência de ciclos entre setores | Qualidade do comprador e autoridade de processo | Confirmado / desconhecido |
| Produto e embalagem | Especificações controladas, variantes, volume de enchimento, geometria e materiais | Define a compatibilidade e o pior caso | Documentos aprovados e amostras | Fornecido pelo comprador |
| Apresentação da carga | Padrão, orientação, densidade, recipientes e peças de troca | Controla o contato com o agente e sua distribuição | Desenho conjunto da carga e teste | Requer validação |
| Base de capacidade de processamento | Mix de produtos, turnos, base por batelada, troca de produto, carregamento e tempo de liberação | Permite comparar alegações de capacidade | Operação testemunhada com exclusões declaradas | Dados fornecidos pelo fornecedor e pelo comprador |
| Utilidades industriais e instalação | Qualidade do fornecimento, drenos, ventilação, emissões, acesso e interfaces | As condições da instalação podem alterar o desempenho | Dados medidos da instalação e teste de interface | Fornecido pelo comprador / verificado pelo fornecedor |
| Monitoramento e registros | Sensores, identificação, base de tempo, campos de dados, alarmes, auditoria e retenção | Dá suporte à análise de rotina e à liberação | Mapa de dados e demonstração sob desafio | Fornecido pelo fornecedor / aprovado pela qualidade |
| Limites da validação | Desenvolvimento, qualificação do equipamento, validação do processo e requalificação | Evita que os responsáveis pelas evidências fiquem indefinidos | Matriz de responsabilidades e protocolo | Fornecido pela autoridade de processo / escopo conjunto |
| Aceitação e controle de mudanças | Amostras, testes, critérios de aprovação, casos de desvio, revisões e aprovações | Vincula a aceitação da compra às evidências | Protocolo testemunhado e matriz de mudanças | Confirmado antes da aceitação final |
Marque cada célula como “confirmado”, “fornecido pelo comprador”, “fornecido pelo fornecedor”, “fornecido pela autoridade de processo”, “requer validação” ou “desconhecido”. Padronize as propostas com esses rótulos antes de comparar os preços. Se a promessa de produção pressupõe outra embalagem, padrão de carregamento, condição de utilidades ou tempo de liberação, a oferta não é equivalente.
Para projetos prontos para discutir um sistema de processamento de alimentos, consulte o escopo da Shengtu para esterilização e envase asséptico ou a linha de enlatamento e envase em bolsas retort. Apresente a lista de verificação preenchida, as informações representativas do produto e da embalagem e os limites de evidência planejados. A configuração da máquina, as especificações comerciais e a cotação ficam nas páginas das soluções.
Converse sobre os dados do seu projeto de esterilização
Perguntas frequentes
As respostas abaixo esclarecem quais dados do projeto de esterilização os compradores mais precisam reunir antes dessa conversa.
Quais equipamentos são usados para esterilização?
As famílias de equipamentos incluem esterilizadores a vapor e autoclaves, sistemas de calor seco, sistemas de óxido de etileno, sistemas de peróxido de hidrogênio vaporizado, sistemas de produtos químicos líquidos, sistemas de radiação gama e feixe de elétrons, autoclaves para alimentos, sistemas UHT com limite asséptico e pasteurizadores, que atendem a uma condição final diferente. A família adequada depende da carga, da embalagem, do setor, do agente compatível, da instalação e do plano de evidências. Uma lista não comprova a compatibilidade do processo, a validade do ciclo nem a responsabilidade pela liberação.
Quais são os 3 principais tipos de esterilização?
Não existe uma classificação única em 3 tipos que atenda a todos os setores. Um modelo didático geral pode agrupar os métodos em processos térmicos, químicos e por radiação, mas a compra exige uma divisão mais detalhada, porque vapor, calor seco, EtO, peróxido de hidrogênio, produtos químicos líquidos, radiação gama, feixe de elétrons, autoclaves e sistemas assépticos para alimentos impõem restrições diferentes à carga e às evidências. Defina o setor e a condição final antes de usar qualquer agrupamento simplificado.
Como funciona uma autoclave?
Uma autoclave usa calor úmido controlado em um vaso de pressão, com remoção de ar e contato com vapor planejados para posições definidas da carga. A pressão mantém as condições do vapor; sozinha, ela não comprova o processo. A geometria da carga, a embalagem, o condensado, a drenagem, a qualidade do vapor, os sensores, a validação, o monitoramento e as regras de liberação determinam se o processo é adequado para aquela carga.
Esterilizador e autoclave são a mesma coisa?
Não. “Esterilizador” abrange diversos processos. “Autoclave” geralmente descreve um vaso de pressão que usa vapor ou outro processo térmico definido. Confirme o agente, a carga, os limites do processo e a condição final, em vez de confiar apenas no nome.
Um fornecedor pode definir o ciclo de esterilização?
Um fornecedor pode oferecer capacidade do equipamento, funções de controle, documentação operacional, suporte ao desenvolvimento e testes acordados. A autoridade para definir o processo depende do setor, das qualificações, do contrato, do sistema produto-embalagem e das regras aplicáveis. Para alimentos enlatados de baixa acidez abrangidos pelas regras dos Estados Unidos, o processo programado deve ser definido por uma pessoa qualificada, com conhecimento especializado em processamento térmico e instalações adequadas. O comissionamento confirma as funções acordadas do equipamento; não valida automaticamente todas as alegações sobre produto, embalagem, carga ou liberação. Defina responsáveis distintos pelo desenvolvimento do processo, pela qualificação do equipamento, pela validação do processo, pela análise de rotina, pelos desvios e pelo controle de mudanças. Pergunte quais entregáveis serão fornecidos pelo fornecedor, pelo comprador, pela autoridade de processo ou em conjunto. Se o fornecedor oferecer serviços relacionados ao processo, registre o escopo exato, os dados de origem, as qualificações, as premissas, as exclusões, as amostras representativas, o método de aceitação e o fluxo de aprovação final.
O que deve ser verificado antes de solicitar uma cotação?
Verifique a condição final, o produto e a embalagem, a carga de pior caso, o processo, as utilidades industriais, os responsáveis pelas evidências, as amostras de aceitação, os desvios, os gatilhos para mudanças e os pontos desconhecidos. Peça a todos os licitantes que cotem com base nas mesmas premissas e declarem as exclusões.
Referências e fontes
- Código de Regulamentos Federais Eletrônico, 21 CFR Parte 113
- FDA, processamento asséptico e embalagem para a indústria de alimentos
- FDA, registros adicionais de rastreabilidade para determinados alimentos
- FDA, esterilização de dispositivos médicos
- CDC, orientações sobre esterilização para estabelecimentos de saúde
- USDA ARS, resumo da definição de pasteurização de alimentos do NACMCF
- PubMed, revisão de 2016 sobre cargas com falha na esterilização
- PubMed Central, revisão de 2026 sobre falhas na esterilização a vapor
- PubMed Central, revisão multidisciplinar sobre garantia de esterilidade
- ISO, escopo público e situação da ISO 17665:2024
- AAMI, gestão de riscos no reprocessamento de dispositivos médicos
- EPA, normas de emissão de óxido de etileno para instalações de esterilização
Nota de revisão: Revisado pela equipe técnica da Shengtu Machinery quanto ao escopo técnico, aos limites das fontes e à utilidade para compras. O processo, o processamento, a configuração do equipamento, a validação e os critérios de liberação finais dependem do projeto e da autoridade responsável.