Entre em contato com a Shengtu Bufan Company

Atualizado em agosto de 2026
Um desvio em um esterilizador UHT não é resolvido ao encontrar um único valor aceitável no visor. A resolução ocorre quando a unidade consegue delimitar o período de produção afetado, rastrear os registros críticos pelos equipamentos pertinentes e pelos limites dos processos subsequentes e demonstrar por que a linha pode voltar a operar. Essa distinção é importante quando o registro do aquecedor parece normal, mas há problemas na tendência de pressão, na transferência estéril, no envase, em uma alteração na limpeza ou no resultado da embalagem.
Este guia de validação e solução de problemas destina-se às equipes de operação da planta industrial, garantia da qualidade, manutenção e suporte de processo qualificado. Ele não fornece um ajuste de processo universal, autorização para retomada nem interpretação jurídica. Os requisitos de processo aplicáveis devem ser definidos para o produto, a embalagem, os equipamentos, a unidade e a jurisdição em questão pelas pessoas autorizadas a tomar essa decisão.
Para conversar sobre equipamentos comerciais, acesse a página de soluções para esterilizadores UHT da SHENGTU. Essa página trata do escopo dos equipamentos e de consultas comerciais; este artigo se concentra na análise de desvios baseada em evidências e nas responsabilidades na transição entre etapas de validação.
Por onde começar na prática
- Delimite o período antes de discutir a causa.
- Leia os registros relacionados antes de alterar um valor de ajuste ou reiniciar uma sequência.
- Acompanhe a sequência da falha pelas etapas de aquecimento, fluxo, retenção, resfriamento, transferência estéril, envase e embalagem, conforme aplicável.
- Use as listas de verificação e as matrizes deste guia como ferramentas ilustrativas de planejamento, não como substitutas dos procedimentos locais ou das decisões de profissionais qualificados.
Defina o período coberto pelas evidências antes de investigar o desvio
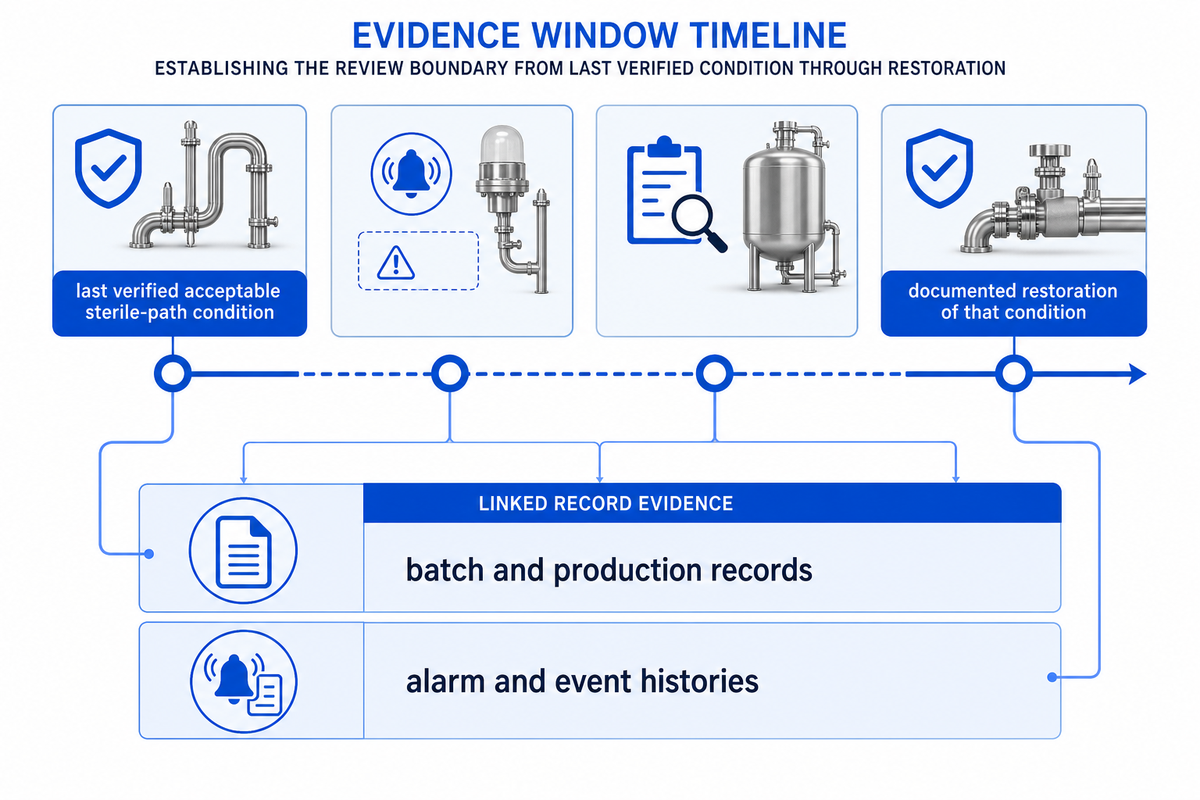
Identifique o evento, o estado do produto e os horários mais cedo e mais tarde que podem ter sido afetados. No processo UHT, esse período pode abranger registros do tratamento térmico, da transferência estéril e do envase asséptico. Muitas vezes, a resposta vai além do horário do alarme. O período pode começar na última verificação aceitável conhecida, em uma alteração de produto ou limpeza, em uma intervenção de controle ou no início de uma condição incerta. Ele só termina quando se comprova que a condição relevante foi restabelecida e os critérios de liberação da unidade indicam que o período coberto pelas evidências foi encerrado.
Delimite o período com base em evidências registradas no momento, não na memória: registros de bateladas e de produção, históricos de alarmes e eventos, estado dos instrumentos, status de desvio de fluxo, intervenções de manutenção, registros de limpeza, amostras ou observações das embalagens e eventos nas etapas seguintes da linha. Preserve os registros originais e anote quem analisou cada fonte. Explicações posteriores podem ser úteis, mas não devem substituir o primeiro registro do que ocorreu na linha.
Os limites das etapas seguintes também importam. A orientação da Canadian Food Inspection Agency sobre processamento asséptico descreve aspectos de controle que vão além do aquecedor e abrangem os equipamentos subsequentes, as envasadoras, os equipamentos de embalagem e o material de embalagem. Na prática, um bom registro térmico, por si só, não demonstra o estado de todas as barreiras assépticas das etapas seguintes.
Antes de definir as ações, descreva em uma frase simples o período coberto pelas evidências. Por exemplo: “Analise o produto fabricado desde a última condição verificada e aceitável do circuito estéril até o restabelecimento documentado dessa condição.” Essa frase não é uma decisão de liberação do produto. Ela delimita a investigação e evita que a equipe restrinja silenciosamente o desvio ao registro mais conveniente.
Defina um período que possa ser questionado com base em evidências. Os revisores devem conseguir apontar um registro que levaria o início para mais cedo ou o término para mais tarde. Isso é especialmente importante quando um operador percebeu uma condição incomum antes de o alarme automático disparar ou quando uma observação nas etapas seguintes foi comunicada depois que a produção já havia avançado. O período coberto pelas evidências pode ser ampliado quando os registros justificarem. Ele não deve ser ampliado apenas porque a equipe não sabe o que fazer em seguida.
Ferramenta ilustrativa de planejamento: Um procedimento local pode exigir outro período, plano de amostragem, medida de retenção ou autoridade de liberação. Use a sequência deste artigo para organizar as perguntas e, em seguida, aplique o processo aprovado pela unidade.
Isole primeiro o período de produção afetado
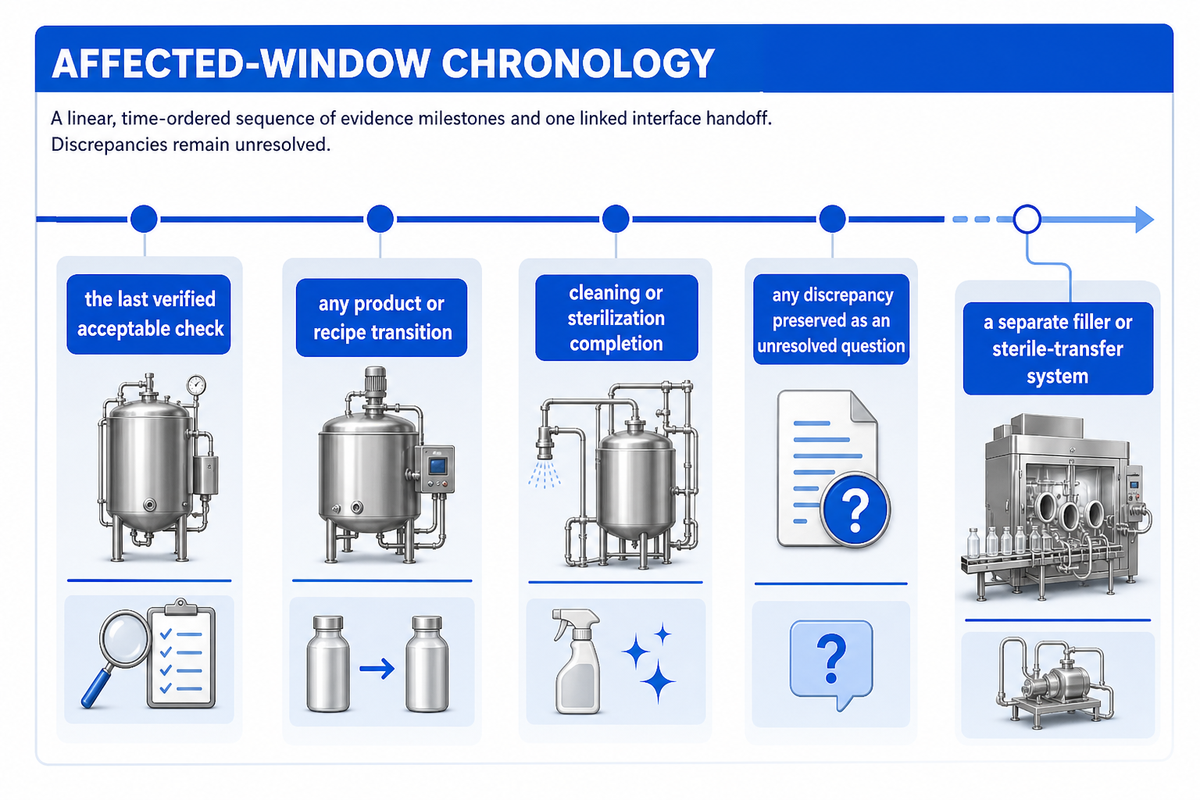
Depois de definir o período inicial, organize as informações para que possam ser analisadas. Separe o produto que claramente está fora do período daquele que exige uma decisão. Determine o que mudou enquanto o período estava em aberto, quem atuou nos equipamentos, quais registros foram gerados automaticamente e quais foram inseridos depois. Essa simples etapa de isolamento evita que a investigação se transforme em uma análise ampla do histórico dos equipamentos sem um ponto de decisão específico.
Monte uma cronologia, em vez de uma lista de sintomas. Coloque na mesma linha do tempo a última verificação aceitável confirmada, as transições de produto ou receita, a conclusão da limpeza ou esterilização, a partida, os alarmes, as intervenções manuais, os desvios de fluxo, as alterações de pressão ou fluxo, os eventos nas etapas seguintes e as verificações de restabelecimento. Se duas fontes de informação divergirem, mantenha a discrepância como uma questão em aberto. Não ajuste os horários apenas para deixar a narrativa mais coerente.
Quando a linha inclui uma envasadora separada ou um sistema de transferência estéril, analise a interface como tal. Nesse contexto, o escopo da linha de envase asséptico UHT é relevante, pois o controle do aquecedor, da transferência estéril e das embalagens pode caber a equipamentos e equipes diferentes. Registre um ponto explícito de transição de responsabilidade na investigação.
O isolamento também protege as pessoas que conduzem a análise. A equipe de operação pode preservar a sequência e o estado dos equipamentos. A manutenção pode identificar o trabalho executado e as evidências de que o reparo restabeleceu a função prevista. A garantia da qualidade pode controlar o registro do evento e o processo de decisão sobre a destinação do produto. Nenhuma dessas funções precisa responder a todas as questões técnicas antes de os fatos serem reunidos. Uma transição de responsabilidade clara identifica a pergunta, a fonte das evidências e quem decide, em vez de fazer um pedido vago para “confirmar que a linha está funcionando bem”.
Verificações de evidências específicas para cada processo
Durante um desvio, não é necessário fazer uma comparação genérica para escolher entre processos UHT diretos e indiretos. No entanto, o tipo de processo pode influenciar quais evidências convém verificar. A visão geral de tecnologias UHT da Cornell University distingue os processos de injeção ou infusão direta de vapor dos processos indiretos com trocador de calor. Uma revisão científica sobre aquecimento direto a vapor, revisada por pares, também identifica interfaces específicas do contato direto; ela é citada aqui apenas para ajudar a determinar quais registros podem ser pertinentes, não para recomendar um processo. No tratamento UHT direto, o conjunto de evidências locais pode precisar incluir as interfaces aprovadas de contato com vapor e resfriamento instantâneo. No aquecimento indireto, um trocador tubular ou de outro tipo pode direcionar a análise para o estado das superfícies de troca térmica, as relações de pressão e as evidências de integridade do trocador. Se a linha instalada estiver documentada como esterilizador UHT tubular ou esterilizador UHT de placas, use o nome aprovado da configuração apenas para localizar o desenho e os registros corretos; essa identificação não determina a causa. Os registros e critérios de aceitação aplicáveis ao sistema UHT continuam sendo definidos pela base de processo aprovada localmente.
Solução de problemas em esterilizadores UHT: acompanhe a sequência da falha
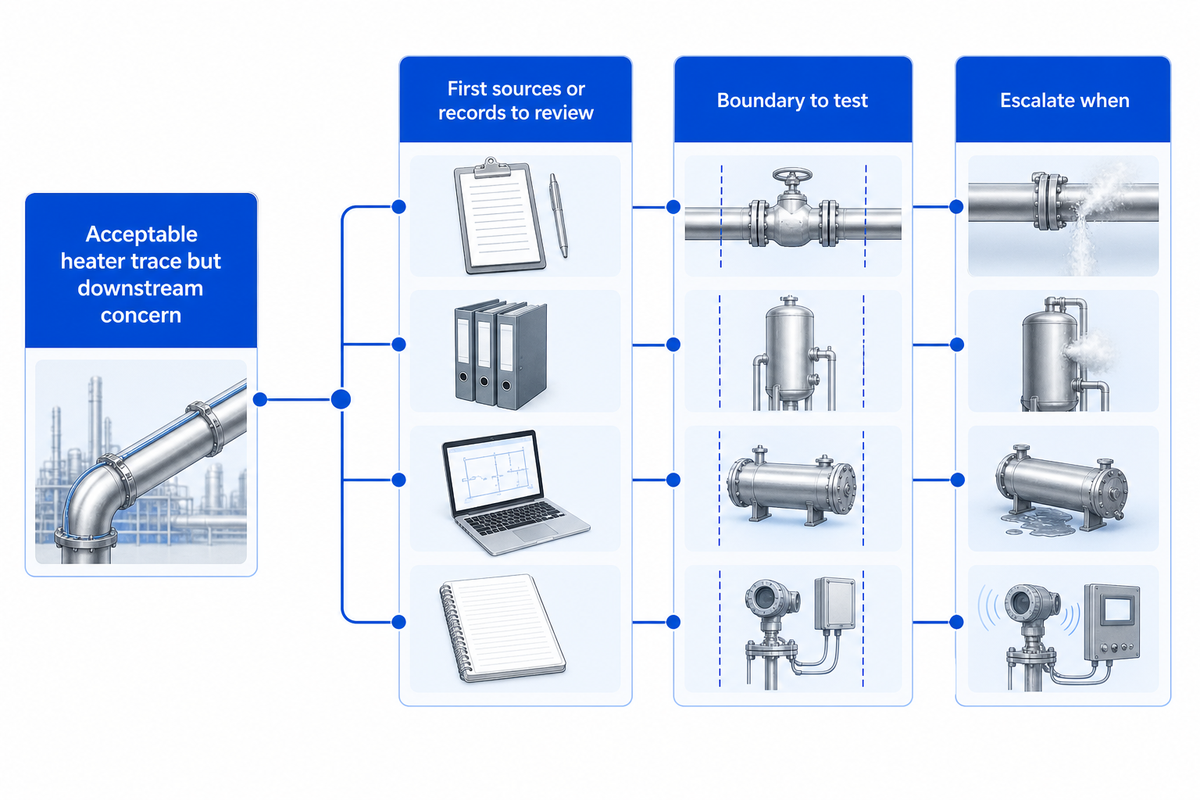
Uma pergunta útil para investigar o problema não é “Qual ajuste devemos alterar?”, mas sim “Qual elo da cadeia de evidências deixou de dar suporte à base operacional aprovada?” Comece pelo sintoma relatado e amplie a análise apenas na medida em que os registros exigirem. Em um processo de esterilização por temperatura ultra-alta, a sequência pode incluir o processo térmico, as evidências de fluxo e retenção, o resfriamento, os controles de esterilidade, uma envasadora separada e o circuito protegido entre eles. Essa abordagem reduz a tentação de corrigir um sinal visível antes de saber se a falha está antes ou depois dele, ou se é apenas aparente.
Matriz ilustrativa — adapte ao procedimento aprovado pela unidade.
| Problema observado | Primeiras fontes ou registros a analisar | Limite a verificar | Quando escalar |
|---|---|---|---|
| Desvio inesperado de fluxo ou fluxo instável | Tendência de fluxo, estado da bomba e dos controles, histórico de eventos e configuração aprovada. | Se ainda é possível demonstrar a condição de residência exigida. | Há incerteza quanto à relação entre fluxo, retenção e a base aprovada. |
| Variação de temperatura ou resposta repetida do controle | Estado do instrumento de referência, condição do meio de aquecimento, eventos de controle e status de calibração. | Se o registro representa o ponto e o período exigidos. | Um limite crítico ou as evidências correspondentes podem não ter sido mantidos. |
| Aumento da queda de pressão ou redução da duração da operação estável | Tendência em relação à referência de equipamento limpo, alteração de produto, registro de limpeza e evidências de inspeção. | Incrustação, comportamento do fluxo, transferência de calor ou eficácia da limpeza. | Os limites aprovados para a operação ou a base de limpeza podem ter sido afetados. |
| Registro aceitável do aquecedor, mas há um problema nas etapas seguintes | Estado da transferência estéril, ciclo de esterilização subsequente, eventos da envasadora e evidências da embalagem e do fechamento. | O circuito protegido após o processamento térmico. | Não é possível demonstrar o limite das etapas seguintes no período afetado. |
| Alteração de produto, receita ou configuração | Registro de alteração aprovado, base do produto, configuração da linha e histórico de autorizações. | Se as evidências de validação anteriores ainda são aplicáveis. | Uma alteração pode modificar o processo programado ou o escopo validado. |
| Divergência na referência de horário ou nos registros | Histórico de alarmes e eventos, registro da batelada e horários das fontes. | Se os registros permitem estabelecer uma cronologia coerente do período afetado. | Não é possível reconciliar a ordem das fontes conforme o processo de análise local. |
| Problema com instrumento ou calibração | Estado do instrumento, registro de calibração, indicação de referência e eventos de controle. | Se a indicação dá suporte ao ponto e ao período pertinentes. | Há incerteza sobre o status de calibração ou seu possível efeito nas evidências. |
| Manutenção ou intervenção manual | Registro de manutenção, diário de intervenções, estado dos equipamentos e histórico de eventos. | O período afetado e as evidências anteriores e posteriores à intervenção. | Há incerteza sobre o efeito da intervenção na configuração aprovada ou nas evidências. |
Quando observações das embalagens ou resultados de testes dão início à investigação, registre a condição observada antes de classificá-la como deterioração microbiana. A identificação de microrganismos ou esporos resistentes ao calor deve seguir os métodos aprovados de amostragem e laboratório, com interpretação qualificada. Mantenha o mesmo período coberto pelas evidências para os equipamentos de esterilização, os registros de aquecimento e resfriamento, a embalagem asséptica e os eventos de envase, para que um resultado posterior não fique desconectado da cronologia da produção.
A incrustação exige uma análise metódica porque pode se desenvolver gradualmente. Uma revisão científica sobre incrustação térmica em laticínios, revisada por pares, descreve suas relações com o desempenho da transferência de calor, a demanda de energia e as decisões de limpeza. Isso dá suporte a uma investigação baseada em tendências; não estabelece um limite universal de queda de pressão ou intervalo de limpeza. Quando as evidências de limpeza fazem parte da questão, o contexto do sistema de limpeza CIP deve integrar a análise dos limites, e não ser tratado como uma ação corretiva genérica.
Associe cada ação proposta a uma incerteza específica. “Inspecione a integridade do trocador porque a relação de pressão mudou” é mais preciso do que “verifique tudo”. “Mantenha o produto do período afetado retido enquanto a garantia da qualidade analisa os registros de esterilização das etapas seguintes” é mais preciso do que “observe a próxima operação”. A primeira formulação identifica as evidências e quem é responsável; a segunda apenas adia a decisão.
Não deixe que a correção de uma indicação apague o histórico do evento. A estabilidade depois de uma intervenção pode mostrar que o sinal imediato mudou; por si só, não explica a que condições o produto foi exposto antes da correção nem se o limite relacionado nas etapas seguintes permaneceu protegido. Registre a intervenção, o horário, quem a realizou, o motivo informado naquele momento e a primeira evidência de que o controle foi restabelecido. Se essa primeira evidência não estiver disponível, mantenha a limitação explícita para análise da pessoa autorizada.
Reúna as evidências do desvio antes de retomar a operação
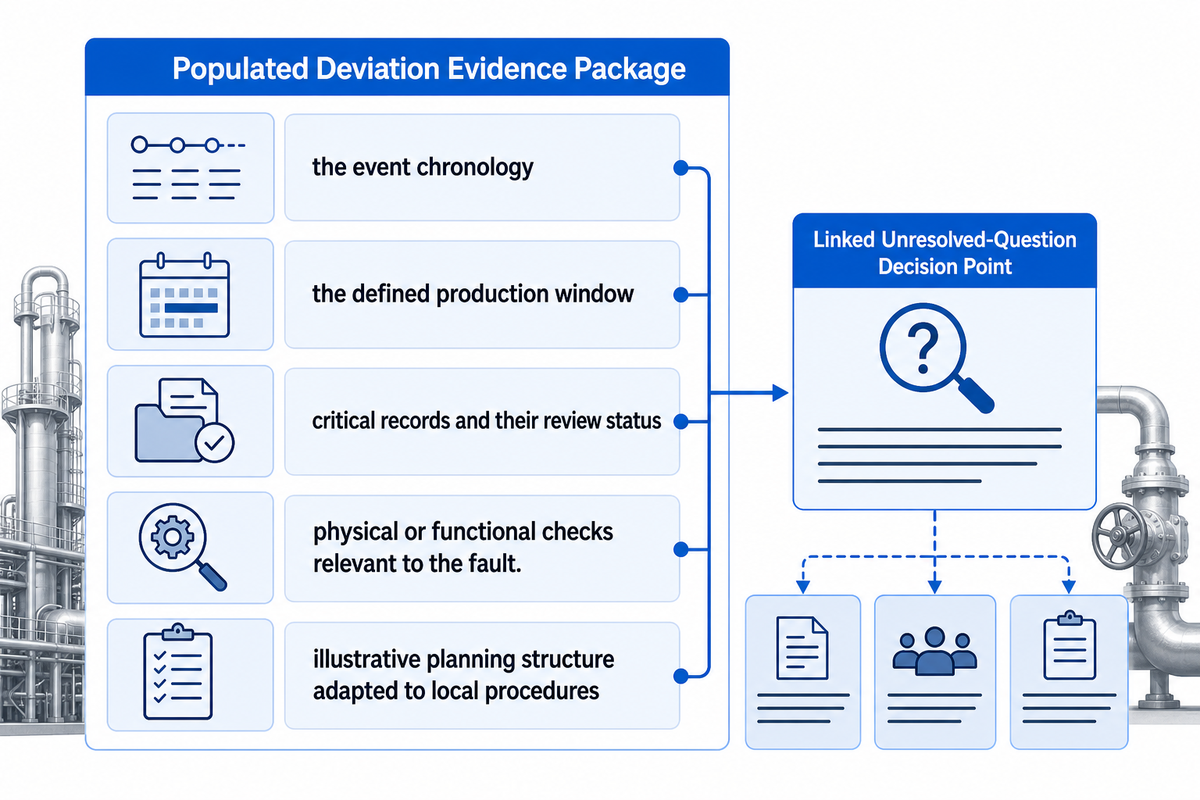
A retomada deve se basear em um conjunto coerente de evidências, não na garantia verbal de que o alarme foi resolvido. Os revisores devem conseguir reconstruir o período afetado, ver o que foi verificado, entender o que mudou e identificar a autoridade que aprovou a decisão de retorno à operação. Quando o processamento asséptico visa produzir um resultado de esterilidade comercial, o escopo das evidências ainda deve corresponder ao produto, à embalagem, à linha de produção, às condições do processo, ao evento, ao procedimento local e ao contexto regulatório em questão.
Um conjunto ilustrativo de evidências tem cinco partes: a cronologia do evento; o período de produção definido; os registros críticos e o status da análise; as verificações físicas ou funcionais relevantes para a falha; e uma conclusão sobre o desvio, com pendências, destinação do produto e aprovações. Se a investigação não identificou impacto, registre por que as evidências sustentam essa conclusão. Se as evidências estiverem incompletas, registre essa limitação em vez de classificá-las como aprovadas.
As evidências devem ser claras no momento da decisão. Faça um link para o registro original ou identifique-o, indique o período relevante, a observação do revisor e qualquer cálculo ou comparação usado na interpretação. Evite transformar a investigação em uma pasta de capturas de tela sem explicar a relevância de cada uma. Um índice conciso de evidências pode ser suficiente: cada linha identifica a pergunta, o registro, o período, a constatação, a limitação e o revisor. Isso orienta o próximo revisor na análise do conjunto sem sugerir que o próprio índice seja a conclusão técnica.
Quando vários sistemas contribuírem para o evento, o conjunto deve explicitar a sequência entre eles e suas interfaces: deve mostrar o que o registro anterior às etapas seguintes comprova, o que o registro da transferência estéril ou da envasadora comprova, o que o registro da embalagem ou do fechamento comprova e qual lacuna permanece se as evidências de um sistema estiverem indisponíveis, forem ambíguas ou não puderem ser interpretadas pela autoridade do revisor.
Para instalações nos Estados Unidos dentro do escopo pertinente, o 21 CFR 113.83 exige que os processos programados abrangidos pela Parte 113 sejam estabelecidos por profissionais qualificados com conhecimento especializado em processamento térmico. Com orientação qualificada, aplique a seção e a jurisdição efetivamente pertinentes; este artigo não determina a aplicabilidade. Na investigação de um desvio, o conjunto de evidências deve relacionar o evento observado ao processo aprovado e aos registros que demonstram se ele permaneceu sob controle.
Perguntas para a análise antes da retomada
- Qual foi o último ponto aceitável verificado e qual foi o primeiro ponto verificado após o restabelecimento?
- Quais registros dão suporte aos limites térmicos, de fluxo e das etapas seguintes?
- Que alterações de instrumento, equipamento, limpeza, produto ou controle ocorreram dentro do período?
- O que continua desconhecido e quem tem autoridade para aceitar ou escalar essa incerteza?
Atribua as evidências de validação e as responsabilidades pelas aprovações
O fornecimento de equipamentos, a operação da planta industrial, a garantia da qualidade, a validação de processos e a integração da envasadora com a embalagem são responsabilidades relacionadas, mas não intercambiáveis. Os fornecedores podem disponibilizar documentação definida dos equipamentos e evidências de comissionamento. O processador controla as operações e os registros da unidade. A garantia da qualidade gerencia o processo local de decisão sobre a destinação do produto e a documentação de segurança de alimentos. Dependendo do escopo aplicável, pode ser necessário envolver autoridades de processo qualificadas ou profissionais qualificados em função equivalente para estabelecer ou analisar decisões sobre o processo de esterilização UHT. As equipes da envasadora e da embalagem são responsáveis pelas evidências em seus limites.
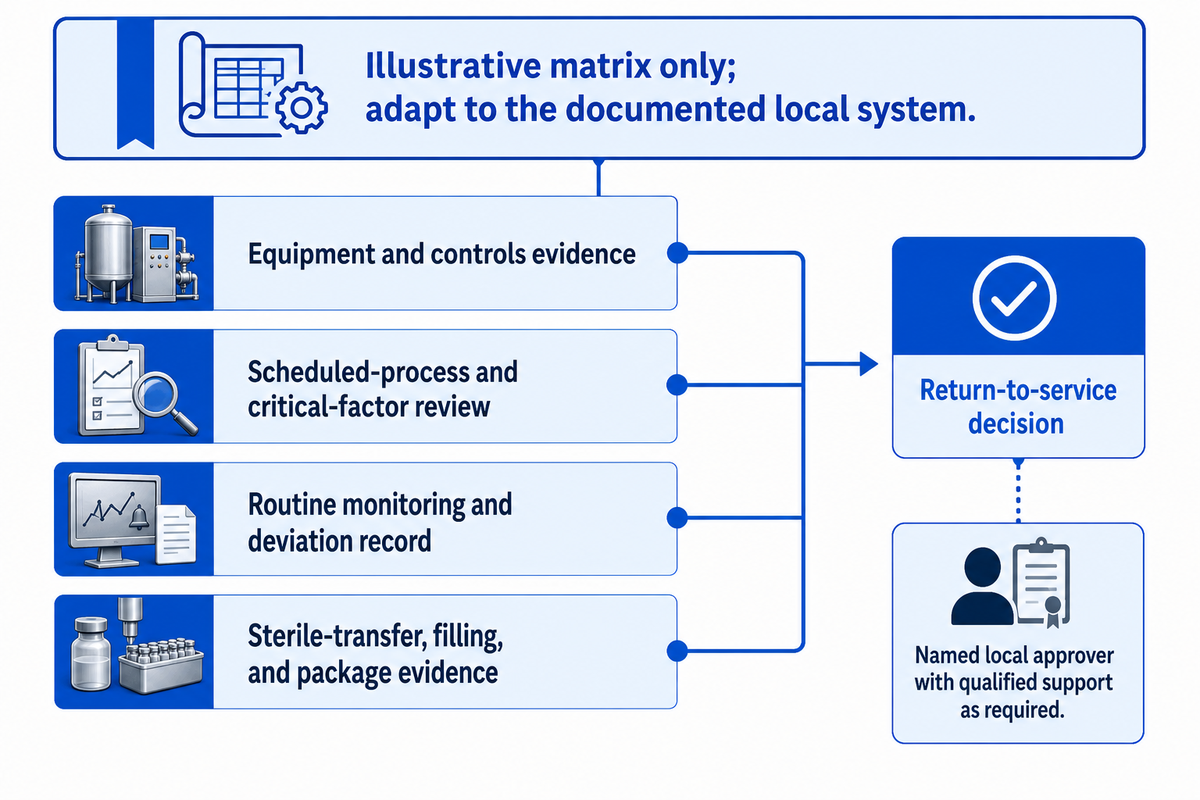
Use a matriz a seguir apenas como ferramenta ilustrativa para reuniões. Ela não é uma norma, uma divisão contratual de responsabilidades, uma obrigação legal nem um procedimento universal de liberação do produto. Cada unidade deve adaptar os nomes, as decisões, as entregas, os métodos de aceitação e as vias de escalonamento ao sistema local documentado.
Matriz apenas ilustrativa; adapte ao sistema local documentado.
| Tipo de evidência ou tarefa | Colaboradores típicos | Pergunta para aprovação local |
|---|---|---|
| Evidências dos equipamentos e controles | Fornecedor, engenharia da unidade e manutenção. | O estado documentado dos equipamentos corresponde à aplicação e à configuração aprovadas? |
| Análise do processo programado e dos fatores críticos | Autoridade de processo qualificada ou equivalente local, garantia da qualidade e processador. | Quem tem qualificação para determinar se o evento afeta a base do processo? |
| Monitoramento de rotina e registro de desvio | Operação, garantia da qualidade e manutenção. | Os registros estão completos, identificam seus responsáveis e estão vinculados ao período afetado? |
| Evidências da transferência estéril, do envase e da embalagem | Garantia da qualidade, integrador da envasadora e da embalagem, e operação. | É possível demonstrar o limite das etapas seguintes ou é necessário escalar a questão? |
| Decisão de retorno à operação | Aprovador local identificado, com suporte qualificado quando necessário. | O procedimento da unidade identifica explicitamente quem tem autoridade para decidir? |
| Evidências de limpeza e esterilização | Operação, manutenção e garantia da qualidade. | Quais registros locais mostram as evidências de limpeza ou esterilização pertinentes para análise? |
| Análise da aplicabilidade do controle de alterações | Autoridade de processo ou equivalente local, garantia da qualidade e engenharia. | A alteração documentada exige uma análise local da aplicabilidade das evidências anteriores? |
| Registro de retenção, destinação e liberação do produto | Garantia da qualidade e responsável local designado pela decisão. | O registro identifica a situação da destinação do produto conforme os requisitos locais e a autoridade designada para decidir? |
Tanto a orientação da CFIA citada acima quanto o material pertinente do eCFR enfatizam o controle de processo qualificado e documentado em seus respectivos contextos. Nenhuma das fontes torna essa matriz genérica uma divisão obrigatória para todas as plantas industriais. Seu valor é prático: ela revela uma tarefa de coleta de evidências sem responsável antes que um desvio se transforme em uma discussão sobre quem deve decidir.
Controle alterações que podem reabrir questões de validação
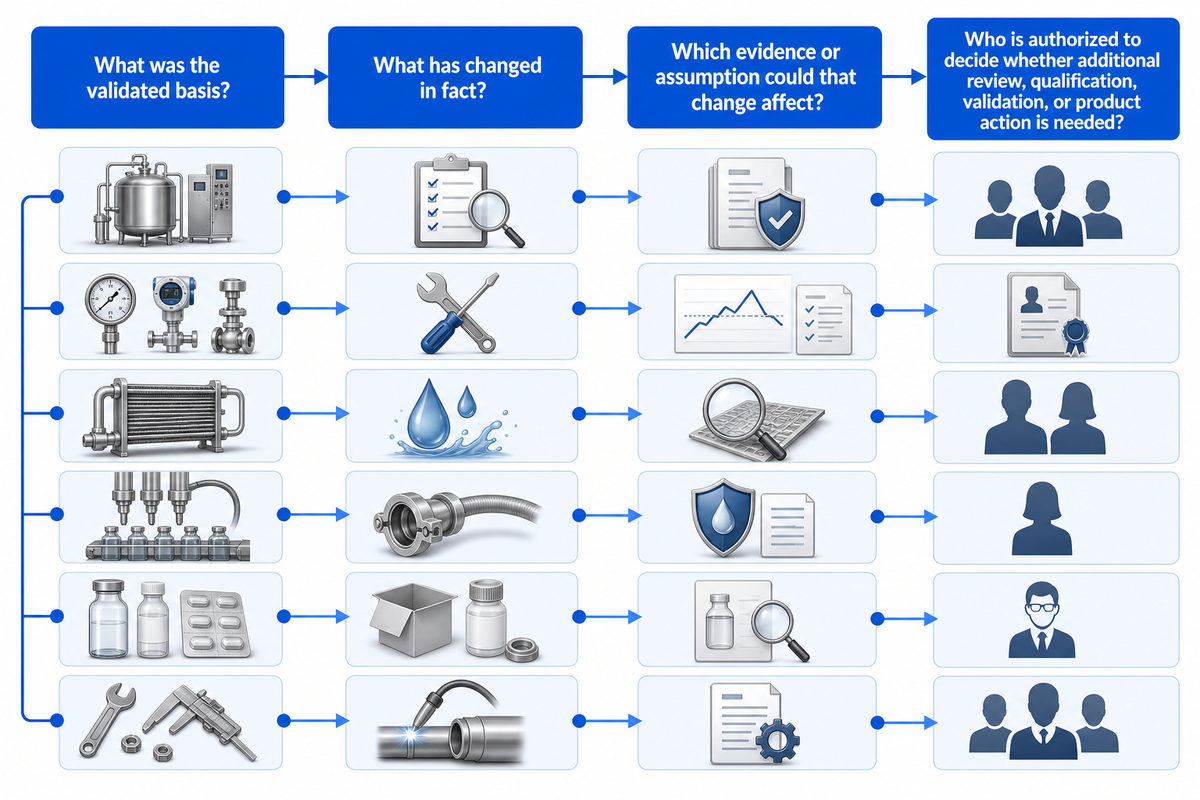
Nem todo ajuste invalida o trabalho anterior, e nem toda alteração é pequena. Verifique se a alteração pode modificar um fator, limite, registro ou premissa em que as evidências aprovadas se basearam. Dependendo do processo local, formulação do produto, viscosidade, características das partículas, interfaces do processo, geometria de retenção, lógica dos controles, instrumentos, estado da transferência de calor, programa de limpeza, configuração da transferência estéril, interface da envasadora, material de embalagem e trabalhos de reparo podem justificar uma avaliação de impacto documentada.
Antes de tratar uma alteração como parte da rotina, faça quatro perguntas: qual era a base validada? O que realmente mudou? Que evidência ou premissa essa alteração pode afetar? Quem está autorizado a decidir se é necessária uma análise adicional, qualificação, validação ou ação em relação ao produto? O controle de alterações é uma prática de investigação de problemas, não um exercício burocrático.
Documente a comparação com detalhes suficientes para que um revisor posterior consiga entendê-la. Dizer “é o mesmo produto” pode não ser suficiente se houve alteração em uma formulação pertinente, na condição de entrada ou em um atributo da embalagem. Dizer “é o mesmo equipamento” pode não bastar após um trabalho nos controles, a substituição de um instrumento, um problema de transferência de calor ou um reparo no circuito estéril. O objetivo não é classificar toda alteração como de alto risco. É evitar que uma alteração não analisada herde evidências que já não se aplicam.
Para dar seguimento comercial sobre os equipamentos depois que a unidade concluir a análise das evidências, acesse novamente a página de soluções para esterilizadores UHT. Para conhecer a empresa, consulte Sobre a SHENGTU. Nenhum desses links substitui a autoridade da unidade para validar o processo ou liberar o produto.
Leve os limites das evidências para a conversa técnica
Compartilhe o estado do produto, o período afetado, o desvio observado, os registros relacionados e quem é responsável pela decisão local. Uma conversa técnica objetiva começa com as evidências já disponíveis.
Converse sobre seu projeto UHTPerguntas frequentes sobre validação e solução de problemas
Como a equipe deve definir o período de produção afetado?
Comece pela última condição aceitável verificada e, em seguida, estenda o período até o restabelecimento documentado, permitindo que registros anteriores ou posteriores alterem significativamente qualquer um dos limites.
Inclua alterações de produto ou receita, partida, conclusão da limpeza ou esterilização, alarmes, desvios de fluxo, intervenções manuais, manutenção e eventos nas etapas seguintes. Registre quais evidências estabelecem cada limite e identifique o registro que dá suporte a cada um e aquele que continua incerto. As decisões finais sobre retenção, destinação e liberação do produto devem seguir o procedimento local aprovado e sua autoridade designada.
Quais registros devem ser analisados primeiro após um desvio UHT?
Primeiro, analise a sequência cronológica dos eventos. Em seguida, consulte os registros mais diretamente relacionados à condição relatada, ao período afetado e a qualquer limite anterior ou posterior que possa influenciar a decisão.
Comece pelo histórico de alarmes e eventos, pelo registro de produção ou da batelada, pela situação dos instrumentos relevantes e de sua calibração, pelos registros de fluxo e desvio, pelo registro de intervenções, pelo histórico de alterações e, quando aplicável, pelas evidências de assepsia das etapas posteriores. Alinhe as bases de tempo sem alterar eventuais divergências. Preserve a fonte original, registre quaisquer lacunas e encaminhe conflitos não resolvidos ao revisor autorizado antes de ampliar a investigação para o histórico de equipamentos sem relação direta com o caso.
O que significa o aumento da queda de pressão?
O aumento da queda de pressão deve levar à comparação com uma linha de base do equipamento limpo e com outras evidências operacionais. Por si só, não permite chegar a um diagnóstico universal; os critérios locais e os registros relacionados devem orientar as medidas.
Compare a tendência com a linha de base do equipamento limpo, o estado do produto, o registro de limpeza e as evidências do trocador de calor. Os critérios locais do processo orientam o diagnóstico e as medidas. Identifique qual registro sustenta cada limite e qual permanece incerto. A decisão final sobre retenção, destinação e liberação do produto continua seguindo o procedimento local aprovado e a autoridade nele designada. Encaminhe o caso para avaliação especializada se um limite validado, a integridade do trocador de calor ou os fundamentos da limpeza puderem ter sido afetados.
E se o registro do aquecedor estiver dentro dos critérios, mas houver uma preocupação com uma etapa posterior?
Considere o registro do aquecedor como evidência apenas do ponto e do período que ele realmente representa. Em seguida, analise o trajeto protegido após o aquecimento, sem usar um único registro dentro dos critérios como prova do controle de todo o sistema asséptico.
Verifique as condições da transferência estéril, as evidências de esterilização das etapas posteriores, os eventos do enchedor e da máquina de envase, os registros do tratamento das embalagens e do fechamento, além do histórico da interface durante o mesmo período de produção. Identifique qual registro sustenta cada limite e qual permanece incerto. Depois, um revisor autorizado decide se o conjunto de evidências justifica a continuidade do controle, uma análise adicional ou medidas relacionadas ao produto.
Quando a equipe deve encaminhar o caso a uma autoridade de processo qualificada?
Encaminhe o caso quando o evento puder afetar os fundamentos do processo aprovado, um fator crítico, a aplicabilidade das evidências de validação anteriores, uma decisão sobre o processo programado ou a autoridade responsável pela destinação do produto e pela retomada da produção — e sempre que o procedimento da unidade exigir uma análise qualificada.
Acione a autoridade de processo qualificada ou o profissional equivalente designado localmente, considerando o produto, a embalagem, a jurisdição e o procedimento da unidade. Forneça a sequência cronológica, o período afetado, os registros originais, as intervenções, as evidências conflitantes, o estado atual do equipamento e as perguntas ainda sem resposta. Os revisores devem conseguir identificar quais evidências estabelecem cada limite, qual premissa mudou e qual decisão está fora da autoridade da equipe de investigação. Não peça uma opinião verbal de “sim ou não” sobre a retomada da produção baseada em um resumo. Este guia organiza a entrega técnica; não substitui a análise qualificada, o procedimento local de liberação do produto, a avaliação jurídica nem a autoridade formal para tomar decisões.
Referências e fontes
- Electronic Code of Federal Regulations — 21 CFR 113.83.
- Canadian Food Inspection Agency — Sistemas de processamento e embalagem assépticos.
- Cornell University CALS — Tecnologia UHT e processamento asséptico.
- Artigo de revisão revisado por pares, indexado pelo NCBI — Incrustação térmica e limpeza em laticínios.
- Artigo de revisão da Food Chemistry, indexado pelo PubMed — Aquecimento direto a vapor e suas interfaces de processamento.